Thrombozytopenien
Thrombozytopenien entstehen durch gestörte Bildung, beschleunigten Abbau, Verbrauch oder Verteilungsstörung. Den Kern bilden die heparininduzierte Thrombozytopenie mit ihrem Thromboseparadoxon, die Stufentherapie der Immunthrombozytopenie und die TTP als Notfall.
Dein roter Faden
- Einteilung: Bildungsstörung, immunologischer Abbau, Verbrauch und Verteilungsstörung; vorher eine Pseudothrombozytopenie im EDTA-Blut ausschließen.
- HIT-Mechanismus: HIT II entsteht durch IgG gegen PF4/Heparin-Komplexe, typisch an Tag 5 bis 14 mit Abfall um mehr als 50 %, häufiger unter UFH als unter NMH.
- Paradoxon Thrombose: Die Immunkomplexe aktivieren Thrombozyten über FcγRIIa, es entsteht massiv Thrombin, daher drohen venöse und arterielle Thrombosen statt Blutungen.
- HIT-Therapie: Heparin schon bei Verdacht stoppen, mit Argatroban, Danaparoid oder Fondaparinux therapeutisch antikoagulieren, keine VKA in der Akutphase wegen Protein-C-Abfall.
- ITP-Stufen: Ziel ist Blutungsschutz; Glucocorticoide in der Erstlinie, IVIG bei schwerer Blutung, dann TPO-Rezeptor-Agonisten, Fostamatinib, Rituximab oder Splenektomie.
- TTP: ADAMTS13-Mangel führt zu VWF-Mikrothromben und Hämolyse; Plasmaaustausch, Glucocorticoide, Rituximab und Caplacizumab.
- Arzneimittel als Ursache: immunologisch Heparin, GP-IIb/IIIa-Antagonisten, Chinin, Cotrimoxazol, Vancomycin; über Bildungsstörung Zytostatika, Linezolid, Valproat.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Eine Thrombozytopenie ist eine Verminderung der Thrombozyten unter 150.000/µl: leicht bis 100.000, mittelgradig bis 50.000, schwer darunter. Spontane Haut- und Schleimhautblutungen drohen meist erst unter etwa 20.000/µl. Die Ursache bestimmt die Therapie, daher zählt die Einteilung nach dem Mechanismus.
| Mechanismus | Beispiele |
|---|---|
| Bildungsstörung (Knochenmark) | Zytostatika (Supportivtherapie), Linezolid, Valproat, Alkohol, Vitamin-B12- oder Folatmangel |
| Immunologischer Abbau | ITP, HIT Typ II, arzneistoffabhängige Antikörper (Chinin, Cotrimoxazol, Vancomycin, GP-IIb/IIIa-Antagonisten), Checkpoint-Inhibitoren |
| Verbrauch | TTP, disseminierte intravasale Gerinnung |
| Verteilungsstörung | Pooling in vergrößerter Milz, z. B. bei Leberzirrhose |
- Pseudothrombozytopenie: EDTA-abhängige Verklumpung im Röhrchen, der Zähler misst falsch niedrig; keine Blutungsneigung, keine Therapie. Vor jeder Behandlung durch Messung im Citratblut oder Ausstrich ausschließen.
- Leitbefunde: Blutungszeichen sprechen für ITP, eine neue Thrombose unter Heparin für HIT II, Hämolysezeichen (Fragmentozyten, LDH ↑, Haptoglobin ↓) für TTP.
Pathophysiologie und Angriffspunkte
Die klinisch wichtigsten Formen beruhen auf Abbau durch Antikörper (HIT, ITP) oder auf Verbrauch in Mikrothromben (TTP).
Heparininduzierte Thrombozytopenie (HIT)
Unter Heparinen gibt es zwei Formen, die man strikt trennen muss.
- Mechanismus: nichtimmunologisch, Heparin aktiviert Thrombozyten direkt
- Zeitpunkt: Tag 1 bis 2
- Verlauf: mäßiger Abfall, Erholung trotz weiterer Heparingabe
- Konsequenz: keine
- Mechanismus: IgG gegen Komplexe aus Plättchenfaktor 4 (PF4) und Heparin
- Zeitpunkt: Tag 5 bis 14, nach Heparin in den letzten 100 Tagen ab Tag 1
- Verlauf: Abfall um mehr als 50 %, selten unter 20.000/µl
- Konsequenz: venöse und arterielle Thrombosen
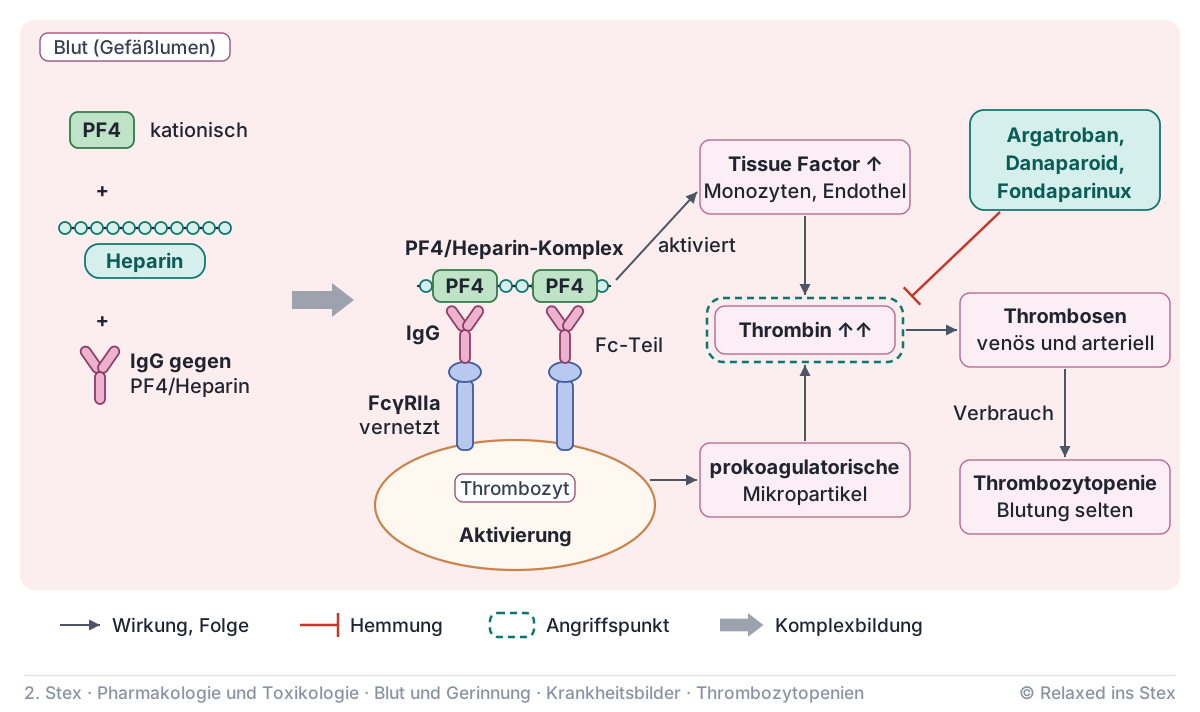
Das kationische PF4 bildet mit langen Heparinketten besonders gut immunogene Komplexe. Deshalb ist das Risiko unter unfraktioniertem Heparin (UFH) höher als unter niedermolekularem Heparin (NMH), unter dem Pentasaccharid Fondaparinux praktisch nicht vorhanden.
Antwort anzeigen
Die PF4/Heparin-IgG-Immunkomplexe vernetzen über ihren Fc-Teil die FcγRIIa-Rezeptoren der Thrombozyten und aktivieren sie. Es entstehen prokoagulatorische Mikropartikel und massiv Thrombin, Monozyten und Endothel exprimieren zusätzlich Tissue Factor. Die Thrombozytopenie ist Folge dieses Verbrauchs und selten so tief, dass es blutet, daher wird antikoaguliert und nicht mit Thrombozytenkonzentraten behandelt.
Klinischer Score für die Wahrscheinlichkeit einer HIT II aus Thrombozytopenie (Ausmaß), Timing, Thrombose und anderen (oTher) Ursachen, je 0 bis 2 Punkte. Ein niedriger Score schließt sie weitgehend aus, sonst folgen PF4/Heparin-Antikörpertest (sensitiv) und funktioneller Plättchenaktivierungstest (spezifisch).
ITP, TTP und arzneistoffabhängige Formen
Hier richten sich Antikörper gegen Thrombozyten oder gegen eine Protease der Hämostase.
- Immunthrombozytopenie (ITP): IgG-Autoantikörper, vor allem gegen GP IIb/IIIa, opsonieren Thrombozyten, Milzmakrophagen phagozytieren sie über Fcγ-Rezeptoren. Zugleich hemmen Antikörper und T-Zellen die Megakaryozyten, die Bildung bleibt trotz Thrombopoetin (TPO) unzureichend. Bei Kindern meist akut und selbstlimitierend, bei Erwachsenen oft chronisch.
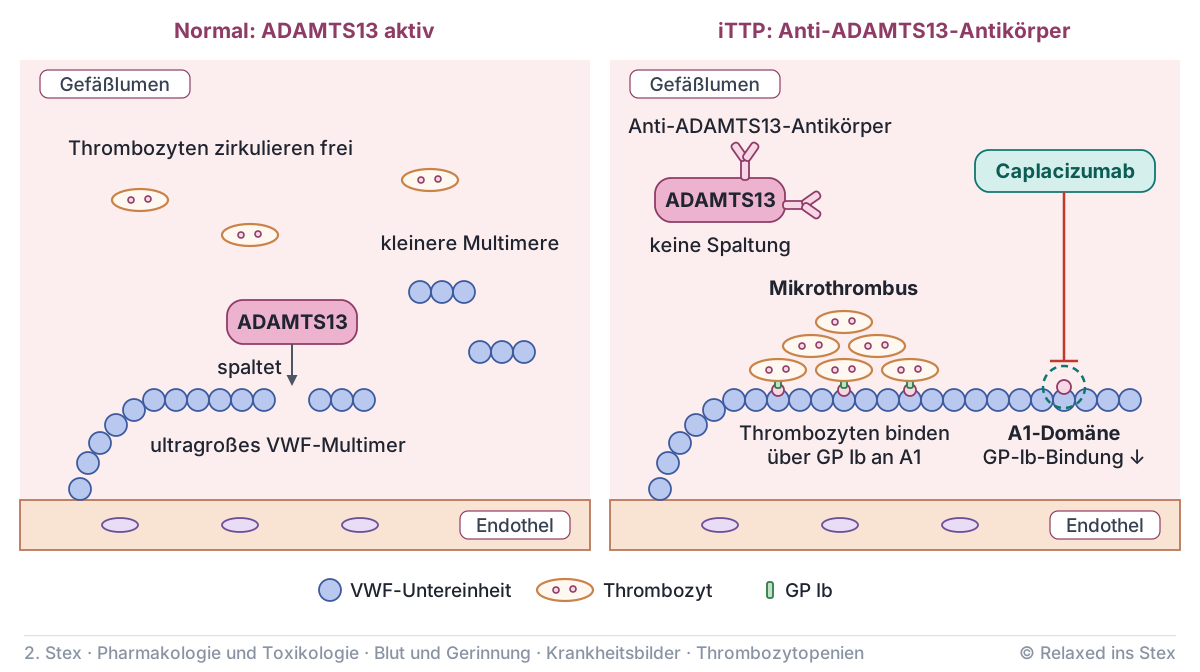
- Thrombotisch-thrombozytopenische Purpura (TTP): schwerer Mangel der VWF-spaltenden Protease ADAMTS13, meist durch Autoantikörper (iTTP), selten angeboren. Ultragroße Von-Willebrand-Faktor-Multimere binden spontan Thrombozyten → Mikrothromben in Gehirn, Herz und Niere, Verbrauchsthrombozytopenie, mechanische Hämolyse.
- Arzneistoffabhängige Antikörper: binden nur in Gegenwart des Arzneistoffs; Abfall meist ein bis zwei Wochen nach Beginn, bei GP-IIb/IIIa-Antagonisten durch präformierte Antikörper nach Stunden. Absetzen genügt meist.
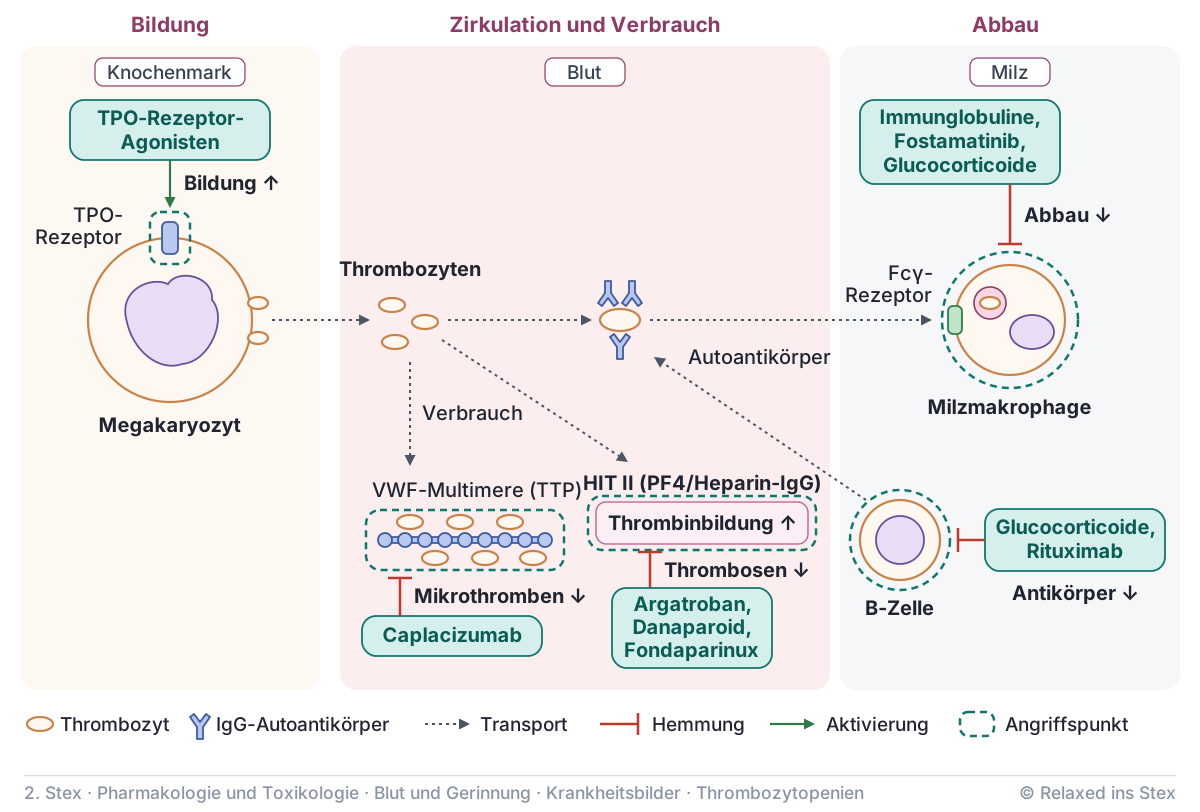
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| Auslöser (Heparin, andere Arzneistoffe) | Absetzen | Antigen entfällt |
| Thrombinbildung bei HIT II | Argatroban, Danaparoid, Fondaparinux | Thrombosen ↓ |
| Autoantikörperbildung (B-Zellen) | Glucocorticoide, Rituximab | Antikörper ↓ |
| Fcγ-Rezeptor-vermittelte Phagozytose in der Milz | Immunglobuline, Fostamatinib, Glucocorticoide | Abbau ↓ |
| TPO-Rezeptor der Megakaryozyten | TPO-Rezeptor-Agonisten | Bildung ↑ |
| VWF-Thrombozyten-Bindung (TTP) | Caplacizumab | Mikrothromben ↓ |
Therapie
Die Therapie folgt dem Mechanismus: Bei HIT II wird antikoaguliert, bei ITP der Abbau gebremst oder die Bildung gesteigert, bei TTP die Mikrothrombosierung gestoppt.
HIT Typ II
Gehandelt wird schon beim Verdacht, denn das Thromboserisiko ist in den ersten Tagen am höchsten.
- Heparin sofort stoppen: bei mittlerem oder hohem 4T-Score, ohne den Test abzuwarten; auch Spüllösungen und heparinbeschichtete Katheter.
- Alternativ antikoagulieren: in therapeutischer Intensität, auch ohne Thrombose, weil die Thrombinbildung nach dem Heparinstopp anhält.
- Oral weiterbehandeln: erst nach Erholung der Thrombozyten, mit Vitamin-K-Antagonisten überlappend oder mit DOAK (Datenlage begrenzt).
- Heparin künftig meiden: im Medikationsplan vermerken.
| Wirkstoff | Prinzip | Elimination | Besonderheit |
|---|---|---|---|
| Argatroban | direkter Thrombininhibitor | hepatisch | geeignet bei Niereninsuffizienz, kurze \(t_{1/2}\), aPTT-gesteuert |
| Danaparoid | Heparinoid, AT-vermittelte Faktor-Xa-Hemmung | renal | selten Kreuzreaktion mit HIT-Antikörpern, lange \(t_{1/2}\) |
| Fondaparinux | Pentasaccharid, AT-vermittelte Faktor-Xa-Hemmung | renal | zu kurz für PF4-Komplexe, bei HIT off label |
Vitamin-K-Antagonisten senken zuerst das kurzlebige Protein C. Bei der massiven Thrombinbildung der HIT drohen venöse Gangrän und Hautnekrosen, daher VKA erst nach Thrombozytenerholung.
Immunthrombozytopenie
Ziel ist der Schutz vor Blutungen, nicht ein normaler Thrombozytenwert. Asymptomatische Patienten werden oft nur beobachtet (Watch & Wait), lange Glucocorticoidgabe wird wegen der UAW vermieden.
| Stufe | Therapie | Prinzip |
|---|---|---|
| Erstlinie | Glucocorticoide (Prednison oder Dexamethason, hochdosiert und kurz) | Antikörperbildung und Phagozytose ↓ |
| Schwere Blutung | intravenöse Immunglobuline (IVIG), meist mit Glucocorticoid | blockieren Fcγ-Rezeptoren der Makrophagen, Wirkung in Tagen, kurz anhaltend |
| Zweitlinie | TPO-Rezeptor-Agonisten, Fostamatinib, Rituximab (off label), Splenektomie (frühestens nach 12 Monaten) | Bildung ↑ oder Abbau ↓ |
Thrombopoetin-Rezeptor-Agonisten (TPO-RA) aktivieren den TPO-Rezeptor (c-Mpl) der Megakaryozyten über JAK2/STAT und steigern die Plättchenbildung. Sie wirken nur, solange sie gegeben werden.
- Romiplostim: Peptid-Fc-Fusionsprotein („Peptibody“), s.c., bindet die extrazelluläre TPO-Bindungsstelle.
- Eltrombopag: oral, kleines Molekül an der Transmembrandomäne, additiv zu endogenem TPO; Chelatbildung mit Ca²⁺, Mg²⁺, Al³⁺ und Eisen → Abstand zu Milchprodukten, Antazida, Mineralstoffen; hepatotoxisch.
- Avatrombopag: oral, ebenfalls transmembranär, ohne relevante Chelatbildung.
- Klassen-UAW: Thromboembolien, Retikulinfibrose des Knochenmarks, Rebound-Thrombozytopenie nach Absetzen.
- Fostamatinib: Prodrug des Inhibitors der Spleen-Tyrosinkinase (SYK), die das Fcγ-Rezeptor-Signal der Makrophagen weiterleitet → weniger Phagozytose; UAW Diarrhö, Hypertonie, Transaminasenanstieg.
Rituximab depletiert CD20-positive B-Zellen und senkt so die Autoantikörperbildung. Die Splenektomie entfernt Abbau- und Antikörperbildungsort zugleich, verlangt aber Impfschutz gegen bekapselte Erreger.
Thrombotisch-thrombozytopenische Purpura
Die iTTP ist ein Notfall für ein Zentrum. Die Therapie ersetzt ADAMTS13, unterdrückt die Antikörper und blockiert bis dahin die Mikrothrombenbildung.
- Plasmaaustausch (PEX): täglich bis zur Remission; entfernt Autoantikörper und VWF-Multimere, ersetzt ADAMTS13.
- Glucocorticoide und Rituximab: unterdrücken die Bildung der Anti-ADAMTS13-Antikörper.
- Caplacizumab: Nanobody gegen die A1-Domäne des VWF, blockiert dessen Bindung an GP Ib und damit die Mikrothrombenbildung. Beseitigt nicht die Ursache, daher nur mit PEX und Immunsuppression, bis ADAMTS13 wieder ansteigt; häufigste UAW Schleimhautblutungen.
- Meiden: Thrombozytenkonzentrate außer bei lebensbedrohlicher Blutung; ASS und Antikoagulanzien erst ab 50.000/µl und nach Ende von Caplacizumab.
Teste dich
Lückentext
Aussage 2
Caplacizumab kann bei der iTTP den Plasmaaustausch ersetzen, weil es den ADAMTS13-Mangel behebt.
Caplacizumab blockiert nur die Bindung des VWF an Thrombozyten und beseitigt die Ursache nicht. Es wird daher nur zusammen mit Plasmaaustausch und Immunsuppression gegeben.
Zuordnen
Warum?
Reihenfolge
Aussage 6
Romiplostim bindet wie Eltrombopag an die Transmembrandomäne des TPO-Rezeptors.
Romiplostim bindet als Peptid-Fc-Fusionsprotein an die extrazelluläre TPO-Bindungsstelle; Eltrombopag und Avatrombopag binden transmembranär.
Aussage 7
Eltrombopag bildet Chelate mit mehrwertigen Kationen, deshalb ist ein zeitlicher Abstand zu Milchprodukten und Antazida nötig.
Ca²⁺, Mg²⁺, Al³⁺ und Eisen binden Eltrombopag und vermindern seine Resorption.
Aussage 8
Eine HIT Typ I erfordert das sofortige Absetzen des Heparins.
Die HIT Typ I ist nichtimmunologisch, tritt an Tag 1 bis 2 auf und bildet sich trotz weiterer Heparingabe zurück. Sofort absetzen muss man bei Verdacht auf HIT Typ II.
Aussage 9
Das HIT-Risiko ist unter unfraktioniertem Heparin höher als unter niedermolekularem Heparin, weil lange Heparinketten mit PF4 besonders gut immunogene Komplexe bilden.
Das kationische PF4 bildet mit langen Ketten die immunogenen Komplexe; unter Fondaparinux ist das Risiko praktisch nicht vorhanden.
Aussage 10
Eine Pseudothrombozytopenie entsteht durch EDTA-abhängige Verklumpung im Röhrchen und braucht keine Therapie.
Der Zähler misst falsch niedrig, es besteht keine Blutungsneigung. Ausschluss durch Messung im Citratblut oder Ausstrich.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.