Statine
Statine hemmen die HMG-CoA-Reduktase und senken über mehr hepatische LDL-Rezeptoren das LDL-Cholesterin. Sie sind die prognostisch belegte Basis jeder LDL-Senkung. Den Kern bilden der Mechanismus bis zum LDL-Rezeptor, die Unterschiede in Lipophilie und CYP-Abbau sowie die daraus folgende Muskeltoxizität bei Interaktionen.
Dein roter Faden
- Einordnung: Statine hemmen die HMG-CoA-Reduktase, senken LDL-C und damit kardiovaskuläre Ereignisse und Gesamtsterblichkeit; sie sind die Basis jeder LDL-Senkung.
- Mechanismus: Mevalonat ↓ → intrazelluläres Cholesterin ↓ → SREBP-2 aktiviert → mehr LDL-Rezeptoren → LDL-Clearance ↑, gebremst durch die gleichzeitige PCSK9-Induktion.
- Wirkung: LDL-Senkung dosisabhängig, aber jede Dosisverdopplung bringt nur etwa 6 Prozentpunkte, hohe Intensität nur mit Atorvastatin und Rosuvastatin.
- Kinetik: Lipophile Statine (Simvastatin als Lacton-Prodrug, Atorvastatin, Fluvastatin) werden über CYP abgebaut, hydrophile (Pravastatin, Rosuvastatin) über OATP1B1 leberselektiv aufgenommen; kurz wirksame abends einnehmen.
- Muskeltoxizität: SAMS bis zur sehr seltenen Rhabdomyolyse, Risiko steigt mit der Exposition (Interaktionen, SLCO1B1, Alter, Niereninsuffizienz); viele Beschwerden sind Nocebo.
- Interaktionen: Starke CYP3A4-Hemmer, Grapefruit, Ciclosporin und Gemfibrozil erhöhen die Statinspiegel, am stärksten bei Simvastatin.
- Auswahl: Atorvastatin oder Rosuvastatin bei hohem Bedarf, Pravastatin, Rosuvastatin oder Fluvastatin bei Interaktionsrisiko.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Statine (HMG-CoA-Reduktase-Hemmer) hemmen kompetitiv das Schlüsselenzym der hepatischen Cholesterinbiosynthese. Die Leber reagiert mit mehr LDL-Rezeptoren und holt LDL-Cholesterin (LDL-C) aus dem Plasma. Damit sind Statine die Basis jeder medikamentösen LDL-Senkung.
- Prognose belegt: Sie senken kardiovaskuläre Ereignisse und Gesamtsterblichkeit, proportional zur absoluten LDL-Senkung. Andere Lipidsenker werden zu einem Statin in maximal verträglicher Dosis ergänzt.
- Wirkort Leber: Ein hoher First-Pass-Effekt ist erwünscht, weil das Target in der Leber sitzt.
- Gleicher Mechanismus, verschiedene Kinetik: Intensität, Lipophilie und Abbauweg entscheiden über Auswahl und Interaktionen.
- Hauptindikationen: Hypercholesterinämie und Prävention atherosklerotischer Ereignisse.
Typischer Vertreter ist Atorvastatin, das Standardstatin für eine hochintensive Therapie.
- Prinzip: kompetitive Hemmung der HMG-CoA-Reduktase, hohe Intensität erreichbar
- Kinetik: lipophil, Abbau über CYP3A4 zu aktiven hydroxylierten Metaboliten, die die Wirkung verlängern
- Einsatz: Sekundärprävention bei KHK, nach akutem Koronarsyndrom und Schlaganfall
- Besonderheit: Einnahme zu beliebiger Tageszeit
Vertreter
Alle Statine tragen eine Dihydroxysäure-Seitenkette, die das Substrat HMG-CoA imitiert. Unterschieden werden sie nach Lipophilie, Abbauweg und erreichbarer Intensität: Lipophile Statine diffundieren in alle Gewebe und werden über CYP abgebaut, hydrophile gelangen über Transporter vorwiegend in die Leber.
Wirkmechanismus
Die HMG-CoA-Reduktase reduziert HMG-CoA zu Mevalonat, dem geschwindigkeitsbestimmenden Schritt der Cholesterinsynthese. Statine besetzen mit ihrer Dihydroxysäure die Substratbindungsstelle, ihr hydrophober Ringteil eine benachbarte Tasche, die Affinität liegt um Größenordnungen über der des Substrats. Die eigentliche Wirkung entsteht indirekt im Hepatozyten (Physiologie: Lipoproteinstoffwechsel).
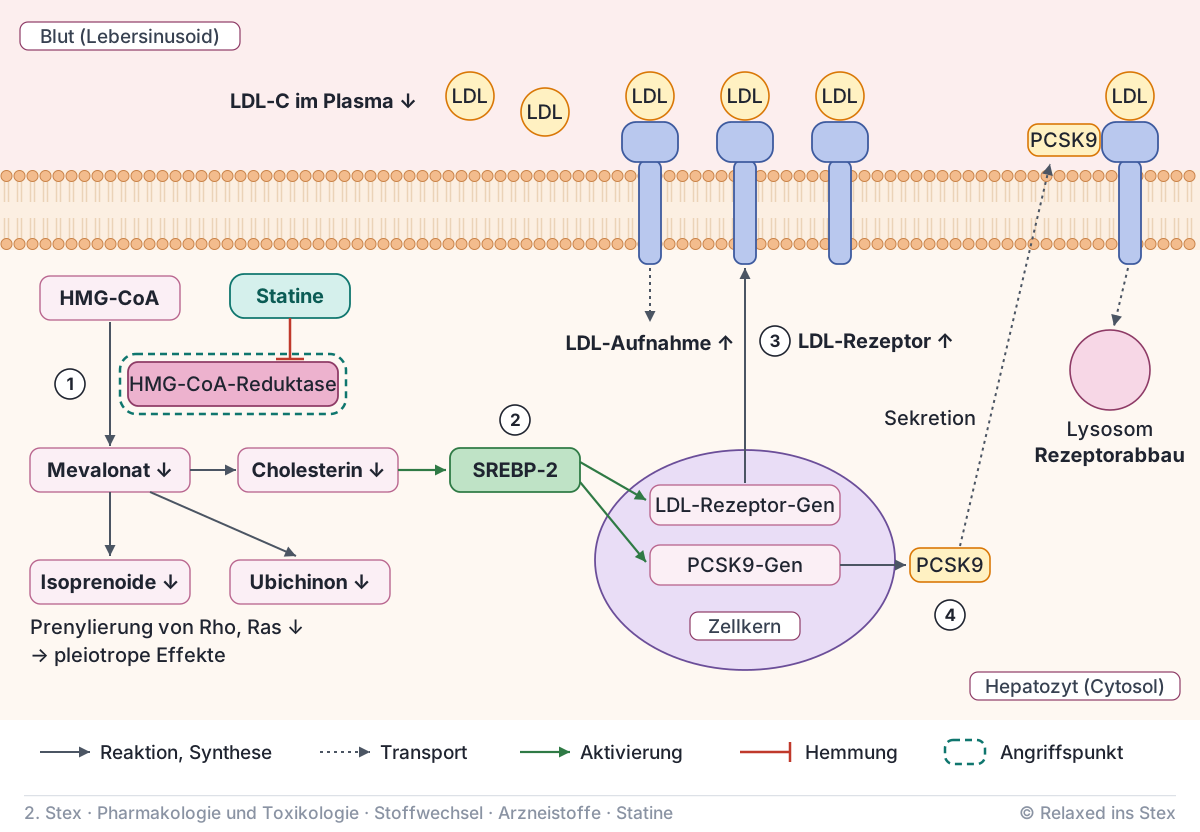
- Enzymhemmung: Mevalonat ↓ → intrazelluläres Cholesterin ↓.
- SREBP-2-Aktivierung: Der Cholesterinmangel setzt den Transkriptionsfaktor frei.
- LDL-Rezeptor ↑: mehr Rezeptoren auf dem Hepatozyten → Clearance von LDL und Remnants ↑ → LDL-C im Plasma ↓.
- Gegenregulation: SREBP-2 induziert auch PCSK9, das LDL-Rezeptoren dem lysosomalen Abbau zuführt → begrenzt den Effekt, Grundlage der Kombination mit PCSK9-Hemmern.
Mevalonat ist auch Vorstufe von Isoprenoiden (Farnesyl-, Geranylgeranylpyrophosphat) für die Prenylierung kleiner G-Proteine wie Rho und Ras sowie von Ubichinon. Darauf beruhen die pleiotropen Effekte: eNOS-Aktivität ↑, Entzündung (CRP) ↓, Plaquestabilisierung. Ihr klinischer Beitrag neben der LDL-Senkung ist nicht gesichert.
Wirkungen und Anwendung
Die LDL-Senkung ist dosisabhängig, aber nicht linear. Wie stark ein Statin LDL-C senkt, beschreibt die Statinintensität.
Ausmaß der LDL-C-Senkung eines Statins in gegebener Dosis: hohe Intensität bei mindestens 50 %, moderate bei 30 bis unter 50 %.
- Verdopplungsregel: Jede Dosisverdopplung senkt LDL-C nur um etwa 6 Prozentpunkte zusätzlich, weil die Dosis-Wirkungs-Kurve log-linear verläuft → eher Ezetimib ergänzen als weiter steigern.
- Triglyceride moderat ↓, HDL-C leicht ↑: weil auch VLDL-Remnants über den LDL-Rezeptor aufgenommen werden.
- Hypercholesterinämie: Basis des Stufenschemas (Hyperlipoproteinämien).
- Sekundärprävention: dauerhaft bei KHK, nach akutem Koronarsyndrom hochintensiv schon in der Klinik, nach ischämischem Schlaganfall oder TIA, bei pAVK.
- Primärprävention bei hohem Risiko: etwa bei Diabetes mellitus oder chronischer Niereninsuffizienz, dort ohne Effekt auf die Progression.
Pharmakokinetik
Statine sollen die Leber erreichen, nicht den Muskel. Wie gut das gelingt, bestimmen Lipophilie, Transporter und Abbauweg (Grundlagen: Biotransformation).
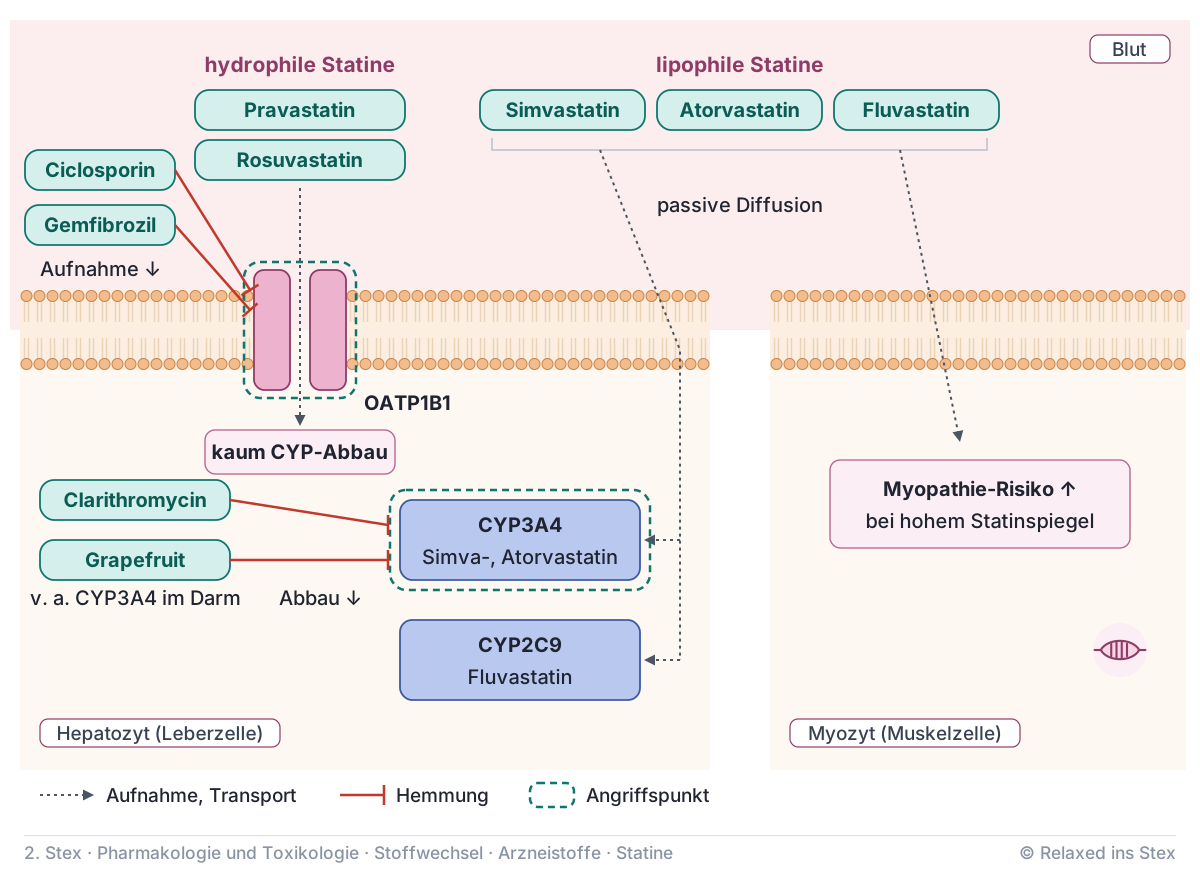
- Lacton-Prodrug: Simvastatin wird als lipophiles Lacton resorbiert und zur aktiven offenen β-Hydroxysäure hydrolysiert, die übrigen Statine werden direkt als Säure gegeben.
- Lipophil (Simvastatin, Atorvastatin, Fluvastatin): passive Diffusion, auch in extrahepatische Gewebe wie den Muskel.
- Hydrophil (Pravastatin, Rosuvastatin): Aufnahme in den Hepatozyten über den Anionentransporter OATP1B1 (Gen SLCO1B1) → leberselektiv, aber empfindlich gegenüber OATP1B1-Hemmern.
- Abbau: Simvastatin und Atorvastatin über CYP3A4, Fluvastatin über CYP2C9, Rosuvastatin kaum, Pravastatin nicht relevant über CYP (unverändert biliär und renal).
- Einnahmezeitpunkt: kurz wirksame Statine abends, lang wirksame zu beliebiger Zeit.
Antwort anzeigen
Die hepatische Cholesterinsynthese ist nachts am aktivsten. Simvastatin, Pravastatin und unretardiertes Fluvastatin haben Halbwertszeiten von wenigen Stunden und sollen das Enzym in dieser Phase hemmen. Atorvastatin wirkt über aktive Metaboliten lange nach, Rosuvastatin hat selbst eine lange Halbwertszeit. Beide hemmen das Enzym rund um die Uhr, also entscheidet die Adhärenz über den Zeitpunkt.
Hydrophil sind Pravastatin und Rosuvastatin: leberselektiv über OATP1B1 und kaum CYP-abhängig. Die CYP3A4-Interaktionen tragen die lipophilen Simvastatin und Atorvastatin.
Unerwünschte Wirkungen
Statine sind gut verträglich. Die klinisch entscheidende UAW betrifft den Muskel und steigt mit der systemischen Exposition.
| UAW | warum | |
|---|---|---|
Muskel |
Statin-assoziierte Muskelsymptome (SAMS): Myalgie, Schwäche, meist ohne CK-Anstieg, häufig berichtet | Mechanismus ungeklärt, diskutiert Ubichinonmangel und gestörte Prenylierung im Myozyten |
Muskel · Niere |
Myopathie mit CK-Anstieg bis Rhabdomyolyse (Skelettmuskelzerfall, Myoglobinurie, akutes Nierenversagen), sehr selten | stark erhöhte Exposition: Interaktionen, hohe Dosis, SLCO1B1-Variante, Alter, Niereninsuffizienz, Hypothyreose |
Leber |
Transaminasen ↑, meist harmlos und reversibel | Wirkung am Zielorgan Leber, schwere Leberschäden sehr selten |
Stoffwechsel |
Leicht erhöhtes Diabetesrisiko | v. a. bei Prädiabetes und hoher Intensität, diskutiert verminderte Insulinsekretion und -sensitivität, Nutzen überwiegt |
Magen-Darm · ZNS |
Gastrointestinale Beschwerden, Kopfschmerz | unspezifisch |
Ein großer Teil der Muskelbeschwerden ist Nocebo: In verblindeten Studien treten sie unter Placebo fast so oft auf wie unter Statin (Placebo und Nocebo). Bei Beschwerden daher CK bestimmen und eher Dosis reduzieren oder Statin wechseln als absetzen (Vorgehen: Hyperlipoproteinämien).
Kontraindikationen und Wechselwirkungen
Fast alle relevanten Interaktionen münden in denselben Endpunkt: höhere systemische Statinexposition und damit mehr Myopathien.
- Schwangerschaft und Stillzeit: Cholesterin und Isoprenoide sind für die fetale Entwicklung unverzichtbar.
- Aktive Lebererkrankung: auch ungeklärt anhaltend erhöhte Transaminasen.
- Starke CYP3A4-Hemmer (Clarithromycin, Erythromycin, Itraconazol, Posaconazol, geboosterte HIV-Protease-Inhibitoren): mit Simvastatin kontraindiziert, mit Atorvastatin nur eingeschränkt. Azithromycin hemmt CYP3A4 kaum.
- Grapefruitsaft: hemmt intestinales CYP3A4 irreversibel → Simvastatin ↑, weil dessen First-Pass besonders hoch ist.
- Amiodaron, Verapamil, Diltiazem, Amlodipin: moderate CYP3A4-Hemmer → Simvastatin nur niedrig dosiert.
- Gemfibrozil: hemmt OATP1B1 und die Glucuronidierung der Statinsäure → mit Simvastatin kontraindiziert, als Fibrat eher Fenofibrat (Fibrate).
Ciclosporin hemmt CYP3A4 und OATP1B1 und erhöht so auch die Spiegel hydrophiler Statine. Mit Simvastatin und Rosuvastatin kontraindiziert, nach Transplantation bevorzugt Pravastatin oder Fluvastatin.
Ein 74-jähriger Stammkunde nimmt Simvastatin abends und Amlodipin. Er bringt ein Rezept über Clarithromycin wegen einer Bronchitis.
- Was ist problematisch, und was schlagen Sie dem Arzt vor?
- Worauf weisen Sie den Kunden hin?
Lösung anzeigen
- Clarithromycin hemmt CYP3A4 stark und vervielfacht die Spiegel der Simvastatinsäure, Amlodipin hemmt zusätzlich. Die Kombination ist kontraindiziert. Vorschlag: Simvastatin während der Antibiose pausieren, was prognostisch unbedenklich ist, oder Azithromycin, das CYP3A4 kaum hemmt.
- Bei Muskelschmerzen, Schwäche oder dunklem Urin sofort ärztlich abklären lassen (CK), weil eine Rhabdomyolyse droht. Alter und Begleitmedikation erhöhen sein Risiko.
Unterschiede innerhalb der Klasse
Die Auswahl folgt zwei Fragen: Welche Intensität ist nötig, und wie hoch ist das Interaktionsrisiko? Hohe Intensität erreichen nur Atorvastatin und Rosuvastatin.
| Wirkstoff | Löslichkeit | Abbau | Intensität | Besonderheit |
|---|---|---|---|---|
| Atorvastatin | lipophil | CYP3A4, aktive Metaboliten | hoch | Einnahme beliebig |
| Rosuvastatin | hydrophil | kaum CYP, OATP1B1, BCRP | hoch | höhere Spiegel bei asiatischer Herkunft, renal anpassen |
| Simvastatin | lipophil, Lacton | CYP3A4, hoher First-Pass | moderat | abends, meiste Interaktionen |
| Pravastatin | hydrophil | kaum CYP, renal und biliär | niedrig bis moderat | interaktionsarm |
| Fluvastatin | lipophil | CYP2C9 | niedrig bis moderat | Ausweichstatin bei CYP3A4-Hemmern |
Bei Polymedikation mit CYP3A4-Hemmern sind Pravastatin, Rosuvastatin oder Fluvastatin die Ausweichstatine. Träger der Variante c.521T>C im SLCO1B1-Gen haben eine verminderte OATP1B1-Funktion und deutlich höhere Spiegel der Simvastatinsäure, also mehr Myopathien (Pharmakogenetik).
Teste dich
Aussage 1
Eine Verdopplung der Statindosis verdoppelt etwa die LDL-Senkung.
Die Dosis-Wirkungs-Kurve verläuft log-linear: Jede Verdopplung bringt nur etwa 6 Prozentpunkte zusätzliche LDL-Senkung.
Wer bin ich?
Aussage 3
Pravastatin wird überwiegend über CYP3A4 abgebaut und ist deshalb besonders interaktionsanfällig.
Pravastatin ist hydrophil und wird kaum über CYP metabolisiert, sondern unverändert biliär und renal ausgeschieden. Es gilt deshalb als interaktionsarm. CYP3A4-abhängig sind Simvastatin und Atorvastatin.
Aussage 4
In verblindeten Studien treten Muskelbeschwerden unter Placebo fast ebenso häufig auf wie unter Statin.
Ein großer Teil der Muskelbeschwerden unter Statinen ist ein Nocebo-Effekt.
Reihenfolge
Aussage 6
Über SREBP-2 induzieren Statine auch PCSK9, was ihre LDL-senkende Wirkung begrenzt.
SREBP-2 steigert neben dem LDL-Rezeptor auch PCSK9, das LDL-Rezeptoren dem lysosomalen Abbau zuführt. Das erklärt die Kombination mit PCSK9-Hemmern.
Zuordnen
Warum?
Aussage 9
Simvastatin ist ein Lacton-Prodrug, das zur aktiven offenen β-Hydroxysäure hydrolysiert wird.
Simvastatin wird als lipophiles Lacton resorbiert und erst durch Hydrolyse zur wirksamen Säure aktiviert.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.