Hyperlipoproteinämien
Hyperlipoproteinämien sind erhöhte Plasmalipoproteine, allen voran LDL als kausaler Treiber der Atherosklerose. Kern sind die risikobasierten LDL-Zielwerte, der LDL-Rezeptor als gemeinsame Endstrecke der Lipidsenker und das Stufenschema Statin, Ezetimib, PCSK9-Hemmer bzw. Bempedoinsäure.
Dein roter Faden
- Einteilung: Hyperlipoproteinämien sind primär (genetisch, etwa familiäre oder polygene Hypercholesterinämie) oder sekundär (Hypothyreose, nephrotisches Syndrom, Diabetes, Alkohol, Arzneistoffe) und werden nach Phänotyp als Hypercholesterinämie, Hypertriglyceridämie oder gemischt beschrieben.
- LDL als Ursache: LDL ist kausaler Risikofaktor, weil ApoB-haltige Partikel in der Intima retiniert, oxidiert und von Makrophagen zu Schaumzellen aufgenommen werden, bis ein Plaque entsteht.
- Diagnostik: Lipidprofil mit LDL-C, Non-HDL-C und Triglyceriden, Lp(a) einmal im Leben, Risikoabschätzung bei Gesunden mit SCORE2.
- Angriffspunkte: Synthesehemmung (Statine, Bempedoinsäure), Resorptionshemmung (Ezetimib), PCSK9-Hemmung und Gallensäurebindung münden alle in mehr LDL-Rezeptoren als gemeinsame Endstrecke.
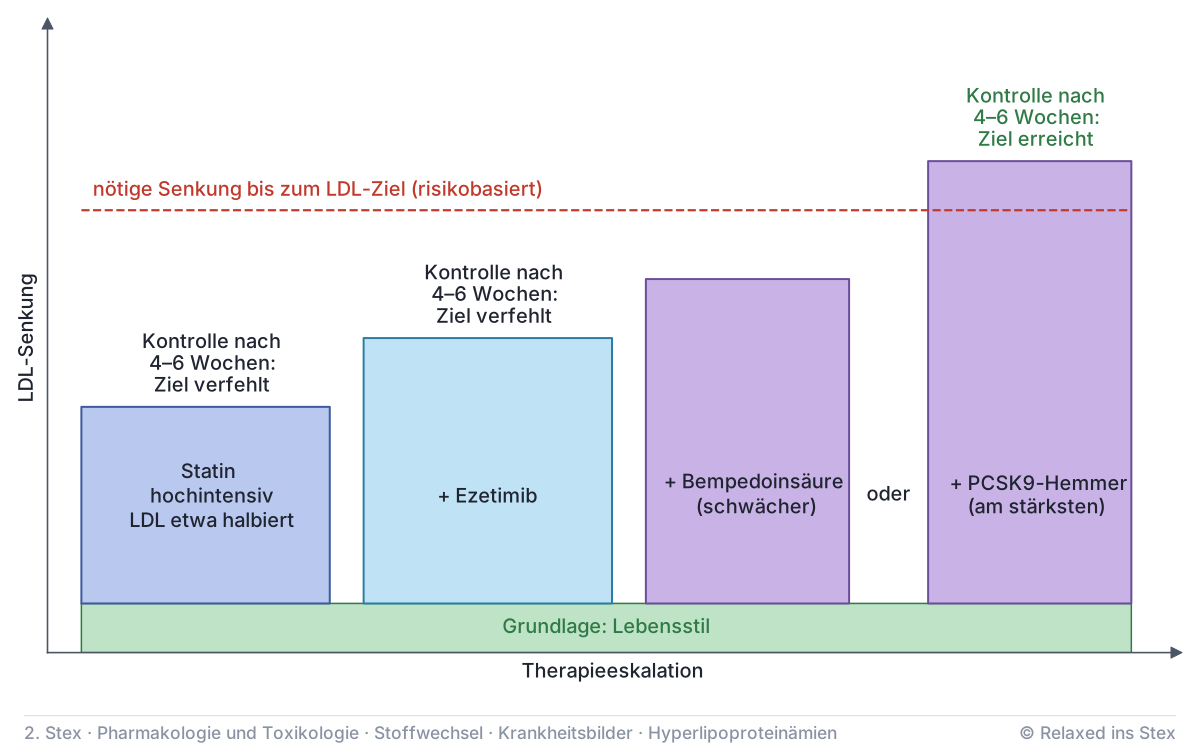
- Stufenschema: risikobasierte LDL-Ziele (sehr hohes Risiko unter 55 mg/dl und mindestens Halbierung), Statin maximal verträglich, dann plus Ezetimib, dann PCSK9-Hemmer oder Bempedoinsäure, Kontrolle nach vier bis sechs Wochen (Treat-to-target, im Gegensatz zur festen Statindosis der Hausarztleitlinie).
- Sonderfälle: bei Hypertriglyceridämie Statin zuerst, Icosapent-Ethyl als Ergänzung, Fibrate bei sehr hohen Werten zur Pankreatitisprophylaxe; bei homozygoter FH rezeptorunabhängig Lomitapid, Evinacumab und Apherese.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Eine Hyperlipoproteinämie ist eine Erhöhung von Lipoproteinen im Plasma, messbar als erhöhtes Cholesterin, erhöhte Triglyceride (TG) oder beides. Primäre Formen sind genetisch bedingt, sekundäre Folge einer Grunderkrankung, des Lebensstils oder von Arzneistoffen. Statt der historischen Fredrickson-Typen zählt heute der Phänotyp:
- Hypercholesterinämie: LDL-Cholesterin (LDL-C) erhöht.
- Hypertriglyceridämie: VLDL oder Chylomikronen erhöht.
- Gemischte Hyperlipidämie: beides, oft mit niedrigem HDL bei Diabetes und Adipositas.
LDL ist ein kausaler Risikofaktor der Atherosklerose: Das Risiko wächst mit Höhe und Dauer der Exposition. Die Störung ist meist symptomlos, Sehnenxanthome und ein früher Arcus lipoides weisen auf eine familiäre Form.
- Lipidprofil: LDL-C, TG, HDL-C und Non-HDL-Cholesterin (Gesamt- minus HDL-C, erfasst alle atherogenen ApoB-haltigen Partikel, aussagekräftig bei hohen TG).
- Lp(a): einmal im Leben bestimmen.
- SCORE2: schätzt bei scheinbar Gesunden aus Alter, Geschlecht, Rauchen, Blutdruck und Non-HDL-C das 10-Jahres-Risiko kardiovaskulärer Ereignisse (ab 70 Jahren SCORE2-OP).
Pathophysiologie und Angriffspunkte
Wie Lipoproteine gebildet und über den LDL-Rezeptor abgebaut werden, steht unter Lipoproteinstoffwechsel. Krankhaft wird erhöhtes LDL, weil ApoB-haltige Partikel in der Gefäßwand hängen bleiben:
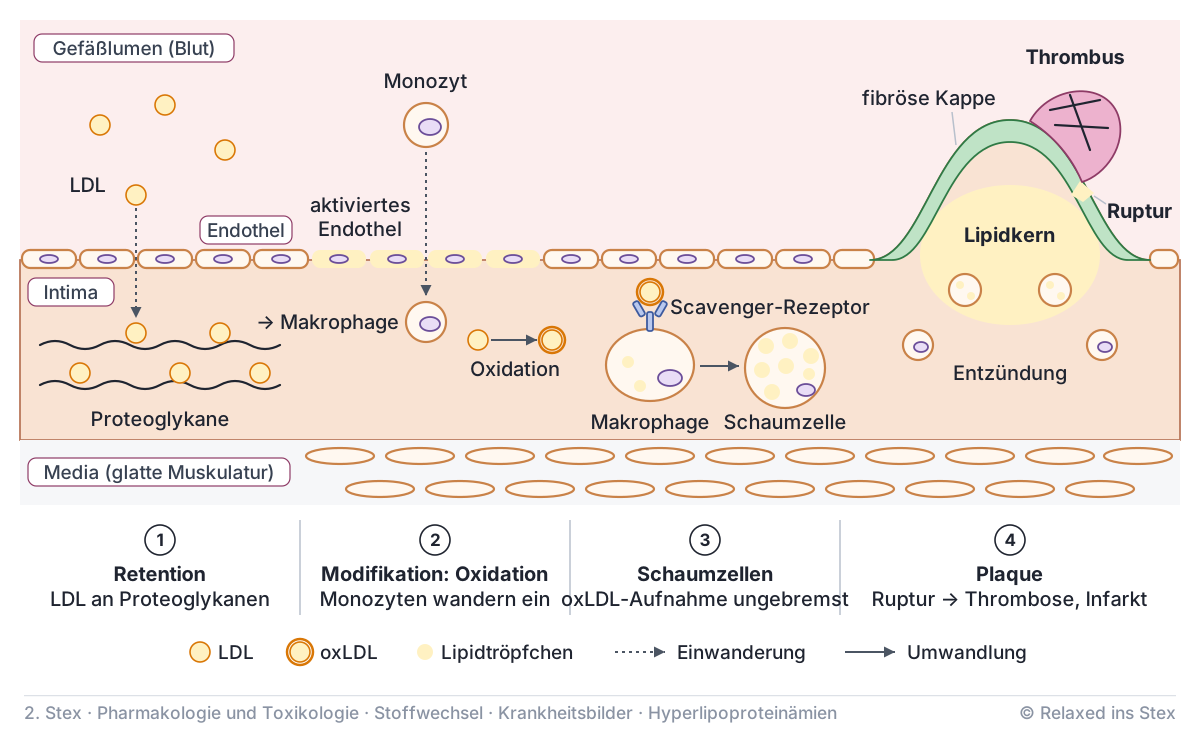
- Retention: LDL passiert das Endothel und bindet an Proteoglykane der Intima.
- Modifikation: Oxidation → Endothelaktivierung, Monozyten wandern ein.
- Schaumzellen: Makrophagen nehmen oxLDL ungebremst über Scavenger-Rezeptoren auf.
- Plaque: Lipidkern, Entzündung, fibröse Kappe → Ruptur, Thrombose, Infarkt.
Die Ursachen bestimmen, wie stark das LDL erhöht ist und welche Arzneistoffe greifen:
- Familiäre Hypercholesterinämie (FH): autosomal-dominant, meist Defekt des LDL-Rezeptors, seltener von ApoB (gestörte Rezeptorbindung) oder Gain-of-function von PCSK9 (verstärkter Rezeptorabbau). Heterozygot häufig, homozygot (HoFH) sehr selten mit extremem LDL und Infarkten schon im Kindesalter.
- Polygene Hypercholesterinämie: häufigste Form, viele kleine Genvarianten plus Ernährung.
- Sekundär: Hypothyreose (weniger LDL-Rezeptoren), nephrotisches Syndrom (hepatische Lipoproteinsynthese ↑), Diabetes mellitus (Insulinresistenz → VLDL ↑), Alkohol, Arzneistoffe (Glucocorticoide, Retinoide, Ciclosporin, Thiazide, Antipsychotika der 2. Generation).
- Hypertriglyceridämie: sehr hohe Werte, vor allem durch Chylomikronen, lösen eine akute Pankreatitis aus. Mäßig erhöhte TG zeigen atherogene Remnant-Partikel an.
LDL-ähnliches Partikel, dessen ApoB kovalent an Apolipoprotein(a) gebunden ist, atherogen und über die Plasminogen-Homologie prothrombotisch. Der Spiegel ist genetisch fixiert, kaum durch Lebensstil beeinflussbar und gilt ab etwa 50 mg/dl als Risikofaktor.
Die Angriffspunkte liegen in Leber, Darm und Triglyceridstoffwechsel:
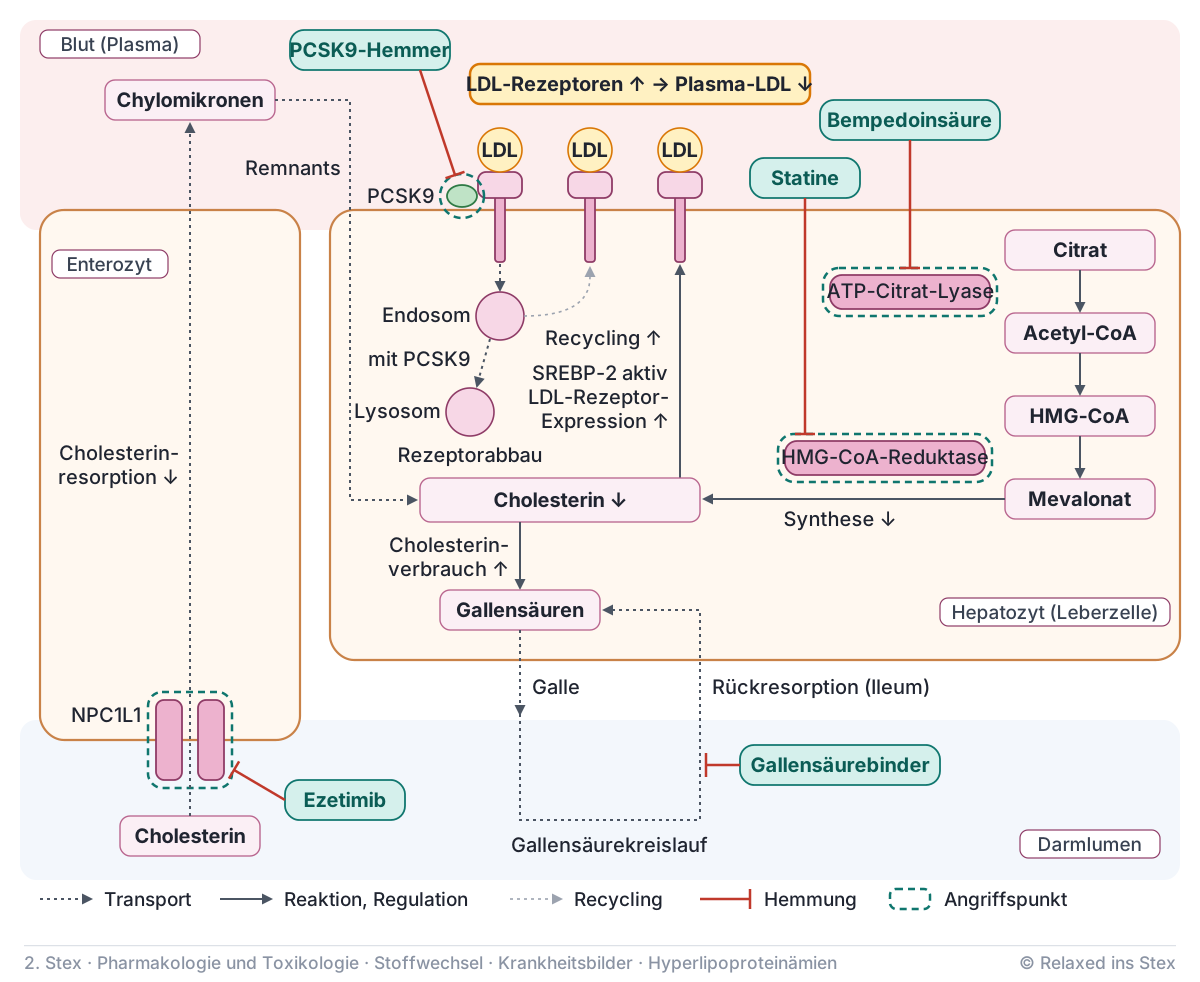
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| Cholesterinsynthese (HMG-CoA-Reduktase) | Statine | LDL ↓↓, LDL-Rezeptoren ↑ |
| Cholesterinsynthese (ATP-Citrat-Lyase) | Bempedoinsäure | LDL ↓, LDL-Rezeptoren ↑ |
| Intestinale Resorption (NPC1L1) | Ezetimib | LDL ↓, LDL-Rezeptoren ↑ |
| LDL-Rezeptor-Abbau (PCSK9) | PCSK9-Hemmer | LDL ↓↓↓, Rezeptor-Recycling ↑ |
| Gallensäurekreislauf | Gallensäurebinder | LDL ↓, Cholesterinverbrauch ↑ |
| Triglyceride (PPARα, VLDL-Synthese) | Fibrate, Omega-3-Fettsäuren | TG ↓ |
Gemeinsame Endstrecke ist der LDL-Rezeptor: Statine, Bempedoinsäure, Ezetimib, Gallensäurebinder und PCSK9-Hemmer senken das Plasma-LDL, weil die Leber mehr LDL-Rezeptoren trägt.
Therapie
Ziel ist weniger kardiovaskuläre Ereignisse, Haupttarget ist LDL-C. Der LDL-Zielwert richtet sich nach dem Gesamtrisiko: je höher das Risiko, desto niedriger das Ziel. Eine Untergrenze, unter der der Nutzen endet, ist nicht bekannt, es gilt je niedriger und je länger, desto besser.
| Risiko | Beispiele | LDL-Ziel |
|---|---|---|
| sehr hoch | manifeste ASCVD (KHK, Schlaganfall, pAVK), Diabetes mit Endorganschaden | < 55 mg/dl und Senkung ≥ 50 % |
| hoch | FH, ausgeprägter Einzelrisikofaktor, hoher SCORE2 | < 70 mg/dl und Senkung ≥ 50 % |
| moderat | moderater SCORE2 | < 100 mg/dl |
| niedrig | niedriger SCORE2 | < 116 mg/dl |
Treat-to-target heißt: LDL-C vier bis sechs Wochen nach Beginn oder Intensivierung kontrollieren und eskalieren, bis das Ziel erreicht ist. So empfehlen es die europäische Leitlinie und die deutsche Kardiologie. Die hausärztliche DEGAM-Leitlinie bevorzugt eine feste, risikoadaptierte Statindosis ohne Zielwertsteuerung, weil Endpunktstudien überwiegend Dosisstrategien geprüft haben. Einig sind sich beide: Statin als Basis, Hochrisikopatienten intensiv.
Stufenschema LDL-Senkung
Grundlage bleibt der Lebensstil (wenig gesättigte Fette, Vollkorn, Gemüse, Fisch, Nichtrauchen, Bewegung). Nahrungsergänzungsmittel einschließlich Rotschimmelreis werden nicht empfohlen. Medikamentös:
- Statin in maximal verträglicher Dosis, bei hohem Risiko hochintensiv (Atorvastatin, Rosuvastatin) → LDL etwa halbiert.
- Plus Ezetimib, wenn das Ziel verfehlt wird → blockiert die kompensatorisch gesteigerte Resorption.
- Plus PCSK9-Hemmer oder Bempedoinsäure: Wahl nach nötiger Zusatzsenkung (PCSK9-Hemmer am stärksten), Präferenz und Kosten.
- Statinintoleranz: oft Nocebo, daher zuerst anderes Statin, niedrigere Dosis oder Einnahme an einzelnen Wochentagen (lange \(t_{1/2}\), etwa Rosuvastatin). Sonst statinfrei kombinieren: Ezetimib, Bempedoinsäure (Prodrug, erst in der Leber aktiviert, daher kaum muskuläre UAW), PCSK9-Hemmer. UAW-Details unter Statine.
- PCSK9-Antikörper und GKV: nach Arzneimittel-Richtlinie nur bei therapierefraktärer Hypercholesterinämie, wenn trotz ausgeschöpfter diätetischer und medikamentöser Therapie über zwölf Monate das LDL nicht ausreichend sinkt, bei gesicherter vaskulärer Erkrankung mit weiteren Risikofaktoren oder bei FH; Einleitung durch spezialisierte Ärzte.
Herr M., 61 Jahre, hatte vor drei Monaten einen Herzinfarkt und nimmt hochdosiert Atorvastatin, dazu ASS, Bisoprolol und Ramipril. Sein LDL-C ist von 160 auf 82 mg/dl gesunken. Er möchte zusätzlich Rotschimmelreis-Kapseln kaufen.
- Reicht die Lipidtherapie, und was wäre der nächste Schritt?
- Was raten Sie zum Rotschimmelreis?
Lösung anzeigen
- Nach Infarkt besteht sehr hohes Risiko, Ziel ist < 55 mg/dl bei mindestens halbiertem Ausgangswert. Beides ist knapp bzw. klar verfehlt, nächste Stufe ist Ezetimib zusätzlich zum Statin, danach ein PCSK9-Hemmer oder Bempedoinsäure.
- Rotschimmelreis enthält Monacolin K, identisch mit Lovastatin. Er wäre ein zweites Statin in unkontrollierter Menge mit höherem Myopathierisiko ohne belegten Zusatznutzen, daher abraten und die Ezetimib-Ergänzung ärztlich besprechen lassen.
Hypertriglyceridämie und Sonderfälle
Bei mäßig erhöhten TG zählt das kardiovaskuläre Risiko, bei sehr hohen die Pankreatitis. Zuerst Alkohol, Blutzucker und auslösende Arzneistoffe angehen.
- Statin zuerst: bei Hochrisikopatienten, weil es auch Remnants senkt und den Endpunktnutzen hat.
- Icosapent-Ethyl: hochreiner EPA-Ethylester, bei hohem Risiko und TG von 135 bis 499 mg/dl zusätzlich zum Statin erwägen. EPA/DHA-Gemische zeigten keinen Nutzen.
- Fibrate: stärkste TG-Senkung, vor allem bei sehr hohen Werten zur Pankreatitisprophylaxe, kardiovaskulärer Nutzen nicht gesichert.
Bei HoFH fehlen funktionsfähige LDL-Rezeptoren, beim familiären Chylomikronämie-Syndrom (FCS) die Lipoproteinlipase-Aktivität. Hier greifen Nischenwirkstoffe, bei HoFH ergänzt durch die Lipoprotein-Apherese (extrakorporale Entfernung von LDL und Lp(a)):
| Wirkstoff | Wirkprinzip | wichtigste UAW |
|---|---|---|
| Lomitapid (HoFH) | hemmt das mikrosomale Triglycerid-Transferprotein (MTP) → kaum Assemblierung von VLDL und Chylomikronen | Leberverfettung, Transaminasen ↑, Steatorrhö |
| Evinacumab (HoFH) | Antikörper gegen ANGPTL3 → Lipoproteinlipase und endotheliale Lipase enthemmt, LDL ↓ rezeptorunabhängig | Infusionsreaktionen, grippeähnliche Symptome |
| Volanesorsen (FCS) | Antisense-Oligonukleotid gegen ApoC-III-mRNA → TG-Abbau ↑ | Thrombozytopenie |
Antwort anzeigen
Statine wirken nicht direkt im Plasma: Sinkt das Cholesterin im Hepatozyten, regelt die Zelle LDL-Rezeptoren hoch, und erst diese räumen LDL ab. Bei HoFH sind beide Allele des Rezeptors defekt, die Endstrecke fehlt. Dasselbe begrenzt Ezetimib und PCSK9-Hemmer. Deshalb braucht man rezeptorunabhängige Prinzipien wie Lomitapid, Evinacumab oder die Apherese.
Teste dich
Warum?
Lückentext
Aussage 3
Evinacumab senkt das LDL unabhängig vom LDL-Rezeptor und ist daher bei homozygoter FH einsetzbar.
Als Antikörper gegen ANGPTL3 enthemmt Evinacumab Lipoproteinlipase und endotheliale Lipase, die LDL-Senkung braucht keinen funktionsfähigen Rezeptor.
Reihenfolge
Aussage 5
Der Lp(a)-Spiegel ist weitgehend genetisch festgelegt, deshalb genügt eine einmalige Bestimmung im Leben.
Lp(a) ist genetisch fixiert und durch Lebensstil kaum beeinflussbar, Wiederholungsmessungen bringen keine neue Information.
Aussage 6
Non-HDL-Cholesterin ergibt sich aus Gesamtcholesterin minus HDL-Cholesterin und erfasst alle atherogenen ApoB-haltigen Partikel.
Non-HDL-C umfasst LDL, VLDL, Remnants und Lp(a) und ist besonders bei hohen Triglyceriden aussagekräftig.
Zuordnen
Aussage 8
Bei der familiären Hypercholesterinämie mit PCSK9-Mutation liegt typischerweise ein Funktionsverlust von PCSK9 vor, der den LDL-Rezeptor-Abbau verstärkt.
Es ist eine Gain-of-function-Mutation: Mehr PCSK9-Aktivität führt zu verstärktem Abbau des LDL-Rezeptors und damit zu höherem LDL.
Aussage 9
Bei Patienten mit sehr hohem kardiovaskulärem Risiko liegt der LDL-Zielwert unter 70 mg/dl.
Unter 70 mg/dl ist das Ziel bei hohem Risiko. Bei sehr hohem Risiko gilt unter 55 mg/dl plus mindestens 50 % Senkung.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.