Renin-Angiotensin-Aldosteron-System
Das RAAS reguliert über eine Enzymkaskade von Angiotensinogen bis Aldosteron langfristig Blutdruck und Natriumbilanz. Im Kern stehen der Doppelcharakter des ACE als Kininase II, die Wirkungen am AT1- und Mineralocorticoid-Rezeptor, die Escape-Phänomene und die Angriffspunkte von fünf Arzneistoffklassen.
Dein roter Faden
- Einordnung: Das RAAS reguliert langfristig Blutdruck, Volumen und Natriumbilanz und ist das wichtigste Target der Herz-Kreislauf-Pharmakologie.
- Kaskade: Renin spaltet Angiotensinogen zu Angiotensin I, ACE bildet daraus Angiotensin II, das die Aldosteronsekretion stimuliert; Chymase bildet Angiotensin II auch ACE-unabhängig.
- Rezeptoren: Über den Gq-gekoppelten AT1-Rezeptor wirkt Angiotensin II vasokonstriktorisch, natriumretinierend, aldosteronfreisetzend und trophisch; Aldosteron steigert über den MR ENaC und Na⁺/K⁺-ATPase.
- Regulation: Renin steigt bei sinkendem Perfusionsdruck, niedriger NaCl-Konzentration an der Macula densa und β₁-Stimulation und wird von Angiotensin II rückgekoppelt gehemmt.
- Escape: Unter Dauerhemmung steigen Angiotensin II (ACE-Escape) und Aldosteron (Aldosteron-Escape über K⁺ und ACTH) wieder an.
- Gegenspieler: Natriuretische Peptide und Bradykinin wirken vasodilatierend und natriuretisch; ACE als Kininase II und Neprilysin bauen sie ab.
- Angriffspunkte: Betablocker, Reninhemmer, ACE-Hemmer, Sartane, ARNI und MRA hemmen die Kaskade an jeweils anderer Stelle mit unterschiedlichen Zusatzeffekten.
Orientierung
Das Renin-Angiotensin-Aldosteron-System (RAAS) ist eine hormonelle Enzymkaskade, die Blutdruck, Extrazellulärvolumen und Natriumbilanz langfristig über die Niere reguliert. Anders als der Barorezeptorreflex (Physiologie von Herz und Kreislauf) wirkt es über Stunden bis Tage.
- Effektoren: Angiotensin II (Vasokonstriktion, Na⁺-Retention) und Aldosteron (Na⁺- und Wasserretention).
- Pathophysiologie: Chronische Aktivierung treibt Hypertonie, Herzinsuffizienz und Nierenschäden, auch über trophische Effekte.
- Pharmakologie: Fünf Arzneistoffklassen greifen entlang der Kaskade an, das RAAS ist das wichtigste Target der Herz-Kreislauf-Pharmakologie.
Die Kaskade
Die Kaskade besteht aus zwei proteolytischen Schritten und endet am Rezeptor. Geschwindigkeitsbestimmend ist die Reninfreisetzung, weil Angiotensinogen im Überschuss vorliegt.
- Angiotensinogen: α₂-Globulin aus der Leber, konstant im Plasma.
- Renin: Aspartylprotease aus den juxtaglomerulären Zellen der afferenten Arteriole → spaltet zum inaktiven Dekapeptid Angiotensin I.
- ACE: membranständige Zink-Metalloprotease, vor allem im Lungenendothel → spaltet das Dipeptid His-Leu ab → Angiotensin II (Oktapeptid), das Effektorhormon.
- Aldosteron: Angiotensin II stimuliert über AT1 die Zona glomerulosa der Nebennierenrinde.
Das ACE ist identisch mit der Kininase II: Dasselbe Enzym, das Angiotensin II bildet, inaktiviert Bradykinin. ACE-Hemmung senkt deshalb Angiotensin II und erhöht zugleich Bradykinin, was Zusatzwirkungen und Reizhusten der ACE-Hemmer erklärt.
- Chymase: Serinprotease aus Mastzellen in Herz und Gefäßwand, bildet Angiotensin II ACE-unabhängig im Gewebe.
- ACE2: baut Angiotensin II zu Angiotensin-(1-7) ab, das über den Mas-Rezeptor vasodilatierend und antiproliferativ wirkt (Gegenarm des RAAS).
Rezeptoren und Wirkungen
Angiotensin II vermittelt fast alle Effekte über den AT1-Rezeptor, einen Gq-gekoppelten Rezeptor (PLC → IP₃ → Ca²⁺ ↑). Die Wirkungen ergeben ein Programm: Druck halten, Salz und Wasser sparen.
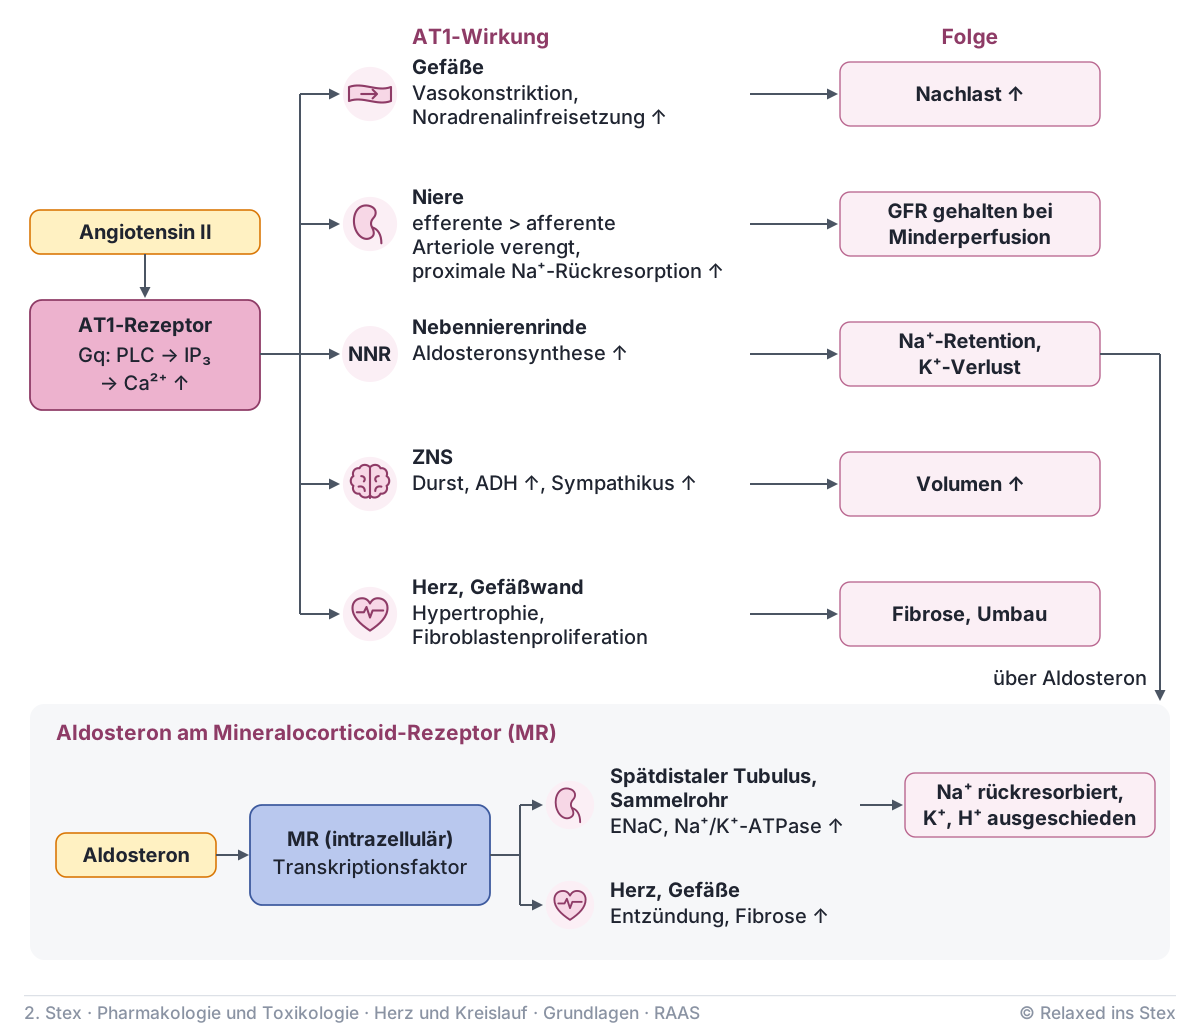
| Ort | AT1-Wirkung | Folge |
|---|---|---|
| Gefäße | Vasokonstriktion, Noradrenalinfreisetzung ↑ | Nachlast ↑ |
| Niere | efferente > afferente Arteriole verengt, proximale Na⁺-Rückresorption ↑ | GFR bei Minderperfusion gehalten |
| Nebennierenrinde | Aldosteronsynthese ↑ | Na⁺-Retention, K⁺-Verlust |
| ZNS | Durst, ADH ↑, Sympathikus ↑ | Volumen ↑ |
| Herz, Gefäßwand | Hypertrophie, Fibroblastenproliferation | Fibrose, Umbau |
Der AT2-Rezeptor ist beim Erwachsenen schwächer exprimiert und wirkt funktionell entgegen: Vasodilatation über Bradykinin und NO, antiproliferativ.
Aldosteron bindet an den intrazellulären Mineralocorticoid-Rezeptor (MR), einen Transkriptionsfaktor. Im spätdistalen Tubulus und Sammelrohr steigert er die Expression von ENaC und Na⁺/K⁺-ATPase: Na⁺ wird rückresorbiert, K⁺ und H⁺ werden ausgeschieden (Nierenfunktion). MR in Herz und Gefäßen fördern zusätzlich Entzündung und Fibrose, daher wirken RAAS-Hemmer über die Drucksenkung hinaus organprotektiv (Herzinsuffizienz, Sekretionsstörungen: Nebennierenrinde).
Regulation
Renin wird freigesetzt, wenn die Niere Minderperfusion oder Salzmangel meldet. Die Signale laufen im juxtaglomerulären Apparat zusammen.
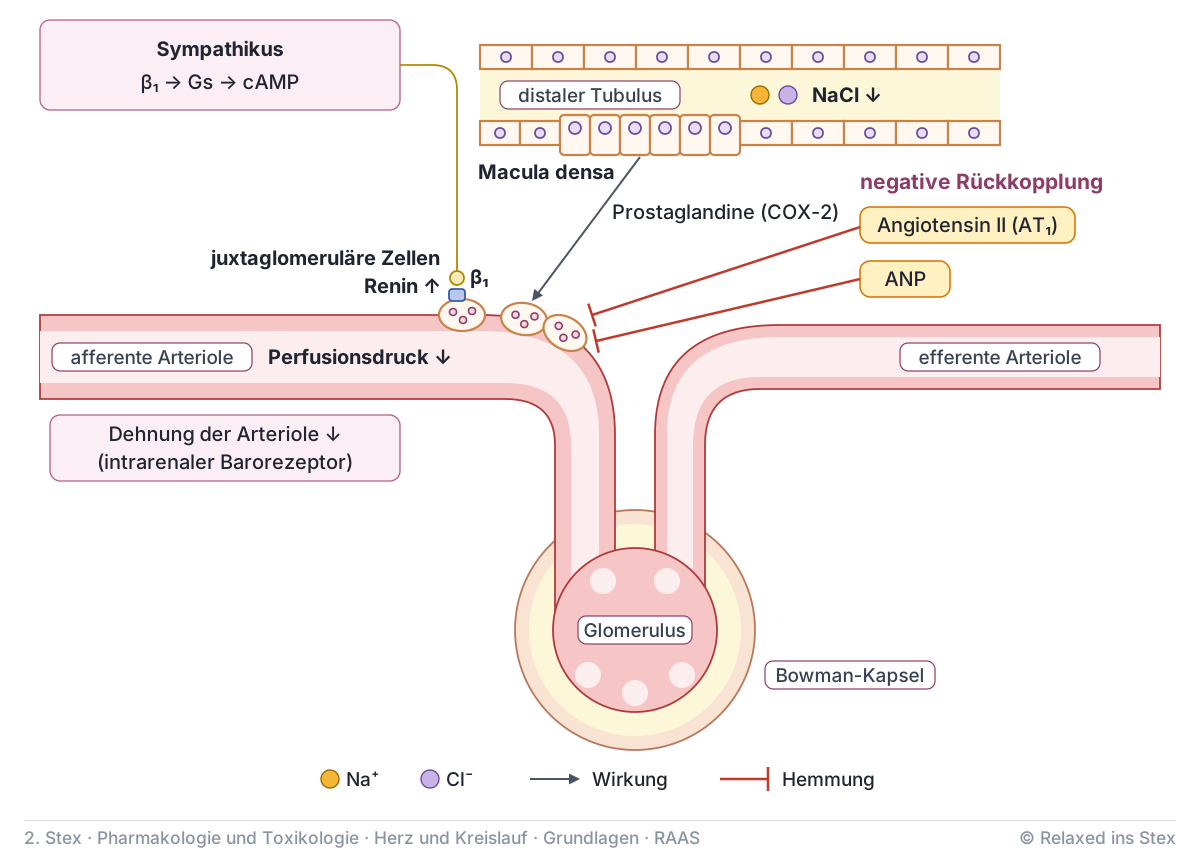
- Perfusionsdruck ↓: geringere Dehnung der afferenten Arteriole (intrarenaler Barorezeptor) → Renin ↑.
- Macula densa: NaCl im distalen Tubulus ↓ → Renin ↑, u. a. über COX-2-abhängige Prostaglandine.
- β₁-Adrenozeptoren: Sympathikus → Gs → cAMP → Renin ↑.
- Negative Rückkopplung: Angiotensin II hemmt über AT1 die Reninfreisetzung, ANP ebenfalls.
Unter Dauerhemmung entkommt das System teilweise, weil die unterbrochene Rückkopplung Renin stark ansteigen lässt.
Angiotensin II steigt unter ACE-Hemmern wieder an: reaktiver Reninanstieg plus ACE-unabhängige Bildung durch Chymase.
Aldosteron steigt unter ACE-Hemmer oder Sartan nach Wochen bis Monaten wieder an, weil auch K⁺ und ACTH die Sekretion stimulieren. Begründung für den zusätzlichen MRA.
Antwort anzeigen
Der AT1-Antagonist unterbricht die negative Rückkopplung auf die juxtaglomerulären Zellen, Renin und damit Angiotensin II steigen. Am blockierten AT1-Rezeptor bleibt das wirkungslos. Stattdessen wird der AT2-Rezeptor vermehrt stimuliert, dessen vasodilatierende und antiproliferative Wirkung eher günstig ist, klinisch aber nicht sicher quantifiziert.
Gegenspieler
Dem RAAS stehen Systeme gegenüber, die bei Volumenüberlastung Natrium ausscheiden und Gefäße erweitern. Über gemeinsame Abbauenzyme hängen sie direkt an den RAAS-Hemmern.
- Natriuretische Peptide: ANP aus den Vorhöfen, BNP aus den Ventrikeln, freigesetzt bei Wanddehnung; NPR-A ist eine membranständige Guanylatcyclase → cGMP ↑ → Vasodilatation, Natriurese, Renin und Aldosteron ↓. BNP und NT-proBNP dienen als Labormarker der Herzinsuffizienz.
- Kallikrein-Kinin-System: Kallikrein spaltet Kininogen zu Bradykinin → B₂-Rezeptor → NO und Prostacyclin ↑ → Vasodilatation, Gefäßpermeabilität ↑. Abbau durch ACE (Kininase II) und Neprilysin.
- Neprilysin: membranständige neutrale Endopeptidase, baut natriuretische Peptide, Bradykinin und auch Angiotensin II ab.
Weil Neprilysin auch Angiotensin II abbaut, senkt seine alleinige Hemmung den Gefäßtonus kaum. Deshalb wird der Neprilysin-Hemmer mit einem AT1-Antagonisten kombiniert, nicht mit einem ACE-Hemmer, der Bradykinin zusätzlich anstauen würde (ARNI).
Pharmakologische Angriffspunkte
Alle Klassen schwächen die Wirkung von Angiotensin II oder Aldosteron ab, unterscheiden sich aber darin, was sie zusätzlich verändern.
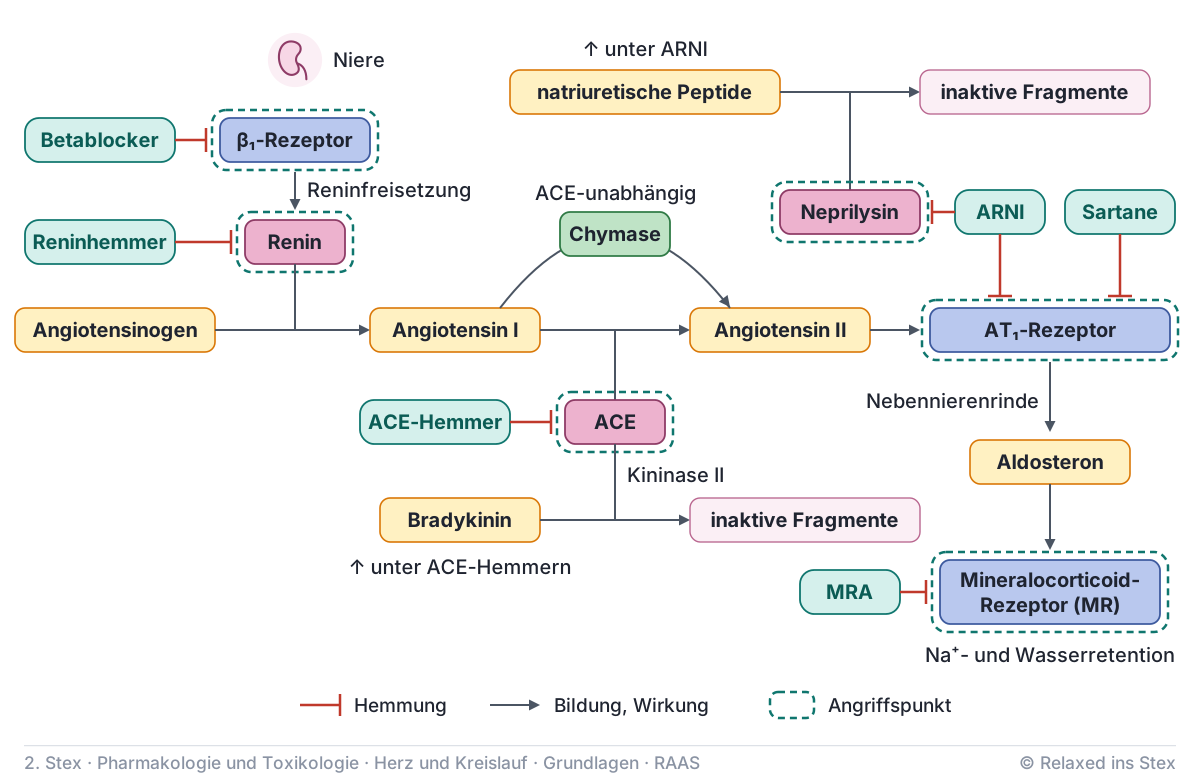
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| Reninfreisetzung (β₁) | Betablocker | Renin ↓, ganze Kaskade ↓ |
| Renin | Reninhemmer | Reninaktivität ↓, Angiotensin I und II ↓ |
| ACE | ACE-Hemmer | Angiotensin II ↓, Bradykinin ↑ |
| AT1-Rezeptor | Sartane | AT1 blockiert unabhängig vom Bildungsweg, Bradykinin unverändert |
| Neprilysin plus AT1 | ARNI | natriuretische Peptide ↑, AT1 blockiert |
| Mineralocorticoid-Rezeptor | MRA | Aldosteronwirkung ↓, auch beim Escape |
ACE-Hemmer verändern zwei Systeme (Angiotensin II ↓, Bradykinin ↑), Sartane nur eines, erfassen dafür auch Angiotensin II aus der Chymase.
Die Kombination von ACE-Hemmer, Sartan und Reninhemmer untereinander bringt keinen Zusatznutzen, aber mehr Hyperkaliämie und Nierenschäden.
Teste dich
Aussage 1
Der Aldosteron-Escape beruht darauf, dass Chymase Aldosteron ACE-unabhängig bildet.
Chymase bildet Angiotensin II und erklärt den ACE-Escape. Der Aldosteron-Escape entsteht, weil auch K⁺ und ACTH die Aldosteronsekretion stimulieren.
Aussage 2
Sympathische Stimulation von β₁-Adrenozeptoren steigert über cAMP die Reninfreisetzung.
β₁ → Gs → cAMP → Renin ↑; hier setzen die Betablocker an.
Aussage 3
Angiotensin II verengt bevorzugt die afferente Arteriole und senkt so die GFR.
Angiotensin II verengt bevorzugt die efferente Arteriole und hält damit die GFR bei Minderperfusion aufrecht.
Zuordnen
Lückentext
Aussage 6
Das ACE ist identisch mit der Kininase II und baut Bradykinin ab.
Dasselbe Enzym bildet Angiotensin II und inaktiviert Bradykinin; ACE-Hemmung erhöht deshalb Bradykinin.
Warum?
Reihenfolge
Aussage 9
ANP wirkt über eine membranständige Guanylatcyclase und hemmt die Reninfreisetzung.
ANP aktiviert NPR-A, cGMP steigt; Folge sind Vasodilatation, Natriurese und Hemmung von Renin und Aldosteron.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.