Biotransformation
Wie der Körper Arzneistoffe chemisch umbaut: Phase-I-Reaktionen mit dem Cytochrom-P450-System, Phase-II-Konjugationen, Induktion und Hemmung der Enzyme samt Zeitverlauf sowie Prodrugs und Giftung. Kern sind die CYP-Isoenzyme und die Frage, warum Induktion und Hemmung zeitlich so verschieden verlaufen.
Dein roter Faden
- Ziel: Biotransformation macht lipophile Arzneistoffe hydrophil und damit ausscheidbar, vor allem in Leber und Darmwand; meist inaktiviert sie, sie kann aber auch aktivieren oder giften.
- Phase I: Oxidation, Reduktion und Hydrolyse führen funktionelle Gruppen ein, zentral sind die CYP-Monooxygenasen, die mit NADPH ein O-Atom aus O₂ auf das Substrat übertragen.
- CYP-Isoenzyme: CYP3A4 hat den größten Anteil (z. B. Ciclosporin, Simvastatin), dazu CYP2D6 (Codein, Metoprolol), CYP2C9 (Phenprocoumon), CYP2C19 (Clopidogrel) und CYP1A2 (Theophyllin).
- Phase II: Transferasen konjugieren mit aktivierten Kofaktoren, am wichtigsten die Glucuronidierung durch UGT, daneben Sulfatierung, Acetylierung, Methylierung und Glutathionkonjugation.
- Induktion vs. Hemmung: Induktion über PXR, CAR oder AhR wirkt erst nach Tagen und klingt langsam ab, reversible Hemmung folgt dem Inhibitorspiegel, mechanismusbasierte Hemmung hält bis zur Enzymneusynthese an.
- Prodrug und Giftung: Prodrugs verbessern Resorption, ZNS-Gängigkeit oder Selektivität und hängen von der Aktivierung ab; reaktive Metabolite wie NAPQI oder Epoxide schädigen, wenn Glutathion erschöpft ist.
- Angriffspunkte: Hemmung von Abbauenzymen ist selbst ein Therapieprinzip, etwa DDC-, COMT- und MAO-B-Hemmer, Xanthinoxidase-Hemmer und pharmakokinetische Booster.
Ziel und Orte der Biotransformation
Biotransformation ist die enzymatische Umwandlung von Arzneistoffen und anderen Fremdstoffen im Organismus. Ihr Hauptzweck ist die Hydrophilisierung: Lipophile Stoffe würden im Tubulus rückresorbiert und kaum ausgeschieden, polare Metabolite verlassen den Körper mit Harn oder Galle. Meist läuft sie zweistufig ab, als Phase I (Funktionalisierung) und Phase II (Konjugation).
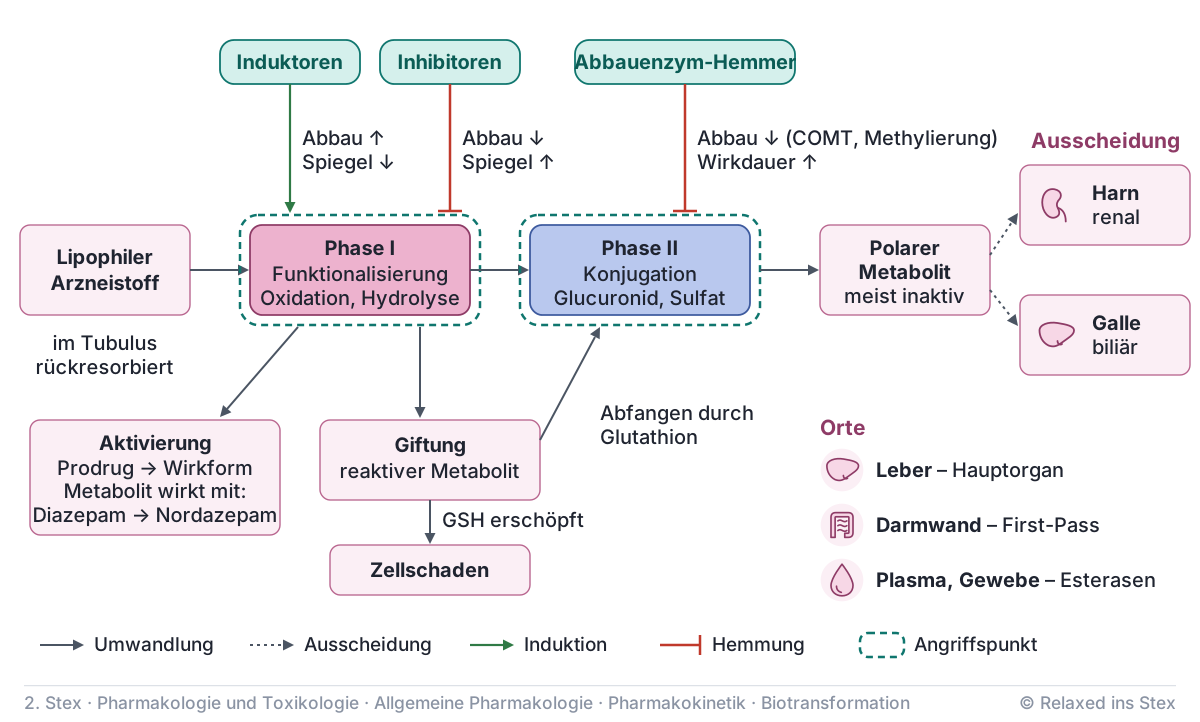
- Leber: Hauptorgan, Enzyme im glatten endoplasmatischen Retikulum und im Zytosol.
- Darmwand: CYP3A4 und P-Glykoprotein der Enterozyten, wesentlicher Teil des First-Pass-Effekts.
- Weitere Orte: Plasma und Gewebe (Esterasen), Lunge, Niere, Haut.
Das Ergebnis ist nicht immer ein unwirksamer Metabolit:
- Inaktivierung: der Regelfall.
- Aktivierung: aus einem Prodrug entsteht die Wirkform, oder ein Metabolit wirkt mit (Diazepam → Nordazepam).
- Giftung: es entstehen reaktive, toxische Metabolite.
Phase-I-Reaktionen
Phase-I-Reaktionen führen funktionelle Gruppen ein oder legen sie frei (OH-, NH₂-, COOH-, SH-Gruppen). Die Polarität steigt dadurch oft nur mäßig, aber es entsteht der Ansatzpunkt für die Konjugation.
- Oxidation: häufigste Reaktion: Hydroxylierung, N- und O-Dealkylierung, Epoxidierung, N- und S-Oxidation.
- Reduktion: seltener, z. B. Nitro- und Azoreduktion, auch durch Darmbakterien.
- Hydrolyse: Esterasen und Amidasen spalten Ester und Amide (Prodrug-Ester, Ester-Lokalanästhetika).
Cytochrom-P450
Cytochrom-P450-Enzyme (CYP) sind membranständige Hämproteine des endoplasmatischen Retikulums. Als Monooxygenasen übertragen sie ein Sauerstoffatom aus O₂ auf das Substrat, das zweite wird zu Wasser reduziert. Die Elektronen liefert NADPH über die NADPH-Cytochrom-P450-Reduktase.
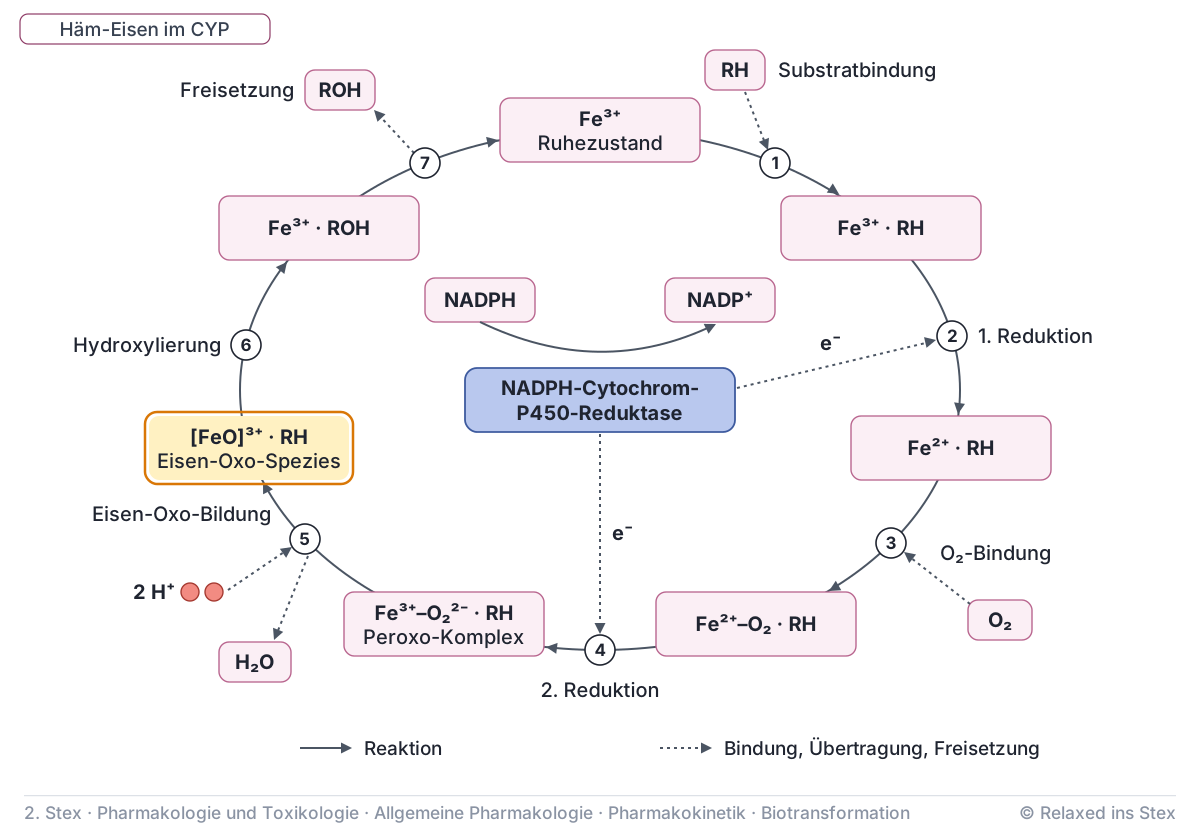
- Bruttoreaktion: RH + O₂ + NADPH + H⁺ → ROH + H₂O + NADP⁺
- Breite Substratspezifität: wenige Isoenzyme setzen sehr viele lipophile Stoffe um → Konkurrenz um dasselbe Enzym.
- Weitere Phase-I-Enzyme: Flavin-Monooxygenasen (FMO; N- und S-Oxidation, kaum induzierbar), MAO, Alkohol- und Aldehyddehydrogenase, Xanthinoxidase.
Wichtige CYP-Isoenzyme
Wenige Isoenzyme tragen den Großteil des Arzneistoffmetabolismus, allen voran CYP3A4, gefolgt von CYP2D6 und der CYP2C-Familie. Ihre genetischen Varianten behandelt die Pharmakogenetik.
| Isoenzym | Besonderheit | typische Substrate |
|---|---|---|
| CYP3A4 | größter Anteil, Leber und Darmwand, induzier- und hemmbar | Ciclosporin, Tacrolimus, Simvastatin, Midazolam, Felodipin |
| CYP2D6 | praktisch nicht induzierbar, stark polymorph | Metoprolol, Codein, Tamoxifen, trizyklische Antidepressiva |
| CYP2C9 | viele Substrate mit geringer therapeutischer Breite | Phenprocoumon, Phenytoin, NSAR, Sulfonylharnstoffe |
| CYP2C19 | polymorph, aktiviert Clopidogrel | Clopidogrel, Omeprazol, Citalopram |
| CYP1A2 | durch Tabakrauch induziert | Theophyllin, Clozapin, Coffein |
CYP2E1 ist quantitativ klein, aber toxikologisch wichtig: Es oxidiert Ethanol und Paracetamol.
Phase-II-Reaktionen
Phase-II-Reaktionen koppeln ein körpereigenes polares Molekül an eine funktionelle Gruppe. Transferasen nutzen dafür aktivierte, energiereiche Kofaktoren. Die Konjugate sind meist inaktiv und gut wasserlöslich.
| Reaktion | Enzym, Kofaktor | Beispiele, Besonderheit |
|---|---|---|
| Glucuronidierung | UGT, UDP-Glucuronsäure | Morphin, Bilirubin, Lorazepam; hohe Kapazität |
| Sulfatierung | SULT, PAPS | Paracetamol, Steroide; geringe Kapazität, früh gesättigt |
| Acetylierung | NAT2, Acetyl-CoA | Isoniazid, Sulfonamide; Polarität steigt kaum |
| Methylierung | COMT, TPMT, S-Adenosylmethionin | Katecholamine, Levodopa, Mercaptopurin |
| Glutathionkonjugation | GST, Glutathion | elektrophile Metabolite → Mercaptursäuren |
Die Glucuronidierung ist quantitativ die wichtigste Konjugation: UGTs übertragen Glucuronsäure auf OH-, COOH- oder NH₂-Gruppen. Biliär ausgeschiedene Glucuronide können im Darm bakteriell gespalten werden (enterohepatischer Kreislauf). Ausnahme von der Inaktivierungsregel ist Morphin-6-glucuronid, das selbst analgetisch wirkt. Neugeborene glucuronidieren schwach (Grey-Syndrom durch Chloramphenicol).
Enzyminduktion und Enzymhemmung
Die Enzymaktivität ist nicht konstant: Induktoren erhöhen die Enzymmenge, Inhibitoren blockieren vorhandenes Enzym. Beides verändert die Spiegel aller Substrate, die klinischen Beispiele stehen bei den Wechselwirkungen.
Enzyminduktion
Bei der Enzyminduktion binden lipophile Induktoren an Kernrezeptoren, die als Transkriptionsfaktoren die Expression der Enzyme steigern:
- PXR (Pregnan-X-Rezeptor): CYP3A4, CYP2C9, UGT, P-Glykoprotein; Rifampicin, Johanniskraut (Hyperforin), Carbamazepin.
- CAR (konstitutiver Androstan-Rezeptor): CYP2B6, CYP2C; Phenobarbital, Phenytoin.
- AhR (Arylhydrocarbon-Rezeptor): CYP1A2; polyzyklische aromatische Kohlenwasserstoffe aus Tabakrauch.
- Folge: Substratspiegel ↓ → Wirkverlust; bei Prodrugs und Giftung mehr aktive bzw. toxische Metabolite. Carbamazepin induziert auch den eigenen Abbau (Autoinduktion).
Enzymhemmung
Die Enzymhemmung blockiert bereits vorhandenes Enzym, auf zwei Arten:
- Reversible Hemmung: der Inhibitor besetzt das aktive Zentrum, oft durch Koordination eines Stickstoff-Heterocyclus ans Häm-Eisen (Azol-Antimykotika wie Itraconazol). An CYP2D6: Fluoxetin, Paroxetin, Bupropion.
- Mechanismusbasierte Hemmung: CYP setzt den Inhibitor zu einem reaktiven Intermediat um, das das Enzym kovalent oder als fester Häm-Komplex dauerhaft inaktiviert (Clarithromycin, Erythromycin, Ritonavir, Furanocumarine der Grapefruit am intestinalen CYP3A4).
- Folge: Substratspiegel ↑ → Toxizität; Prodrugs werden schwächer aktiviert.
Der Zeitverlauf folgt daraus, ob Enzymprotein neu gebildet oder abgebaut werden muss:
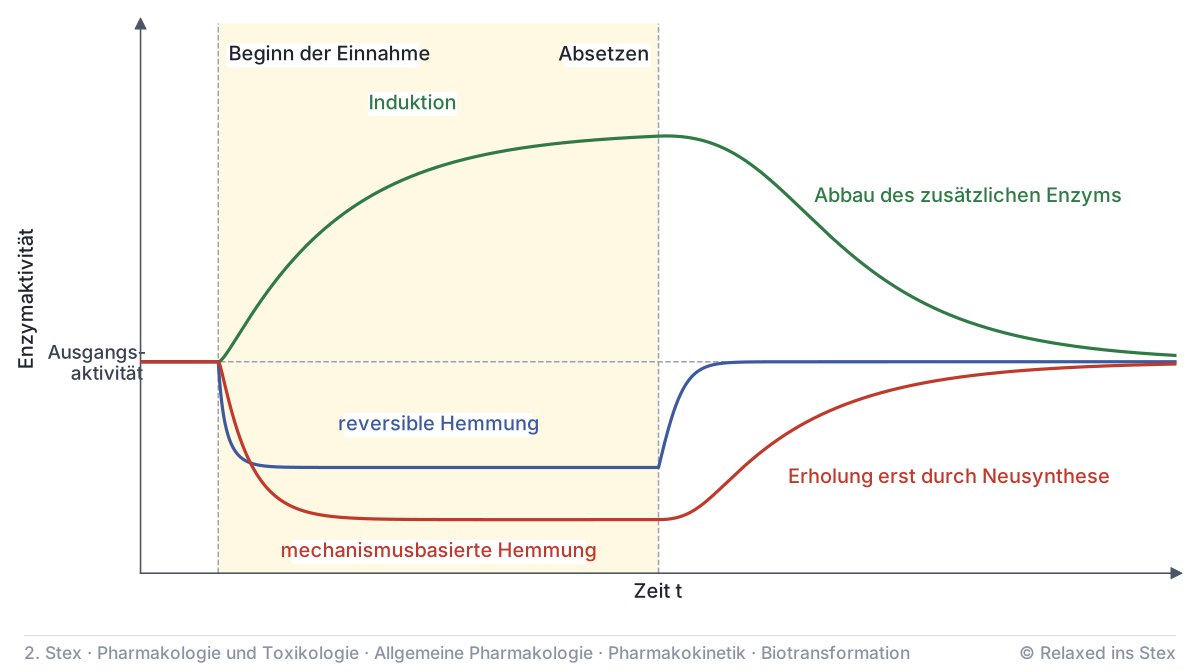
Beginn verzögert über Tage bis etwa zwei Wochen, weil Enzym neu synthetisiert wird. Ende ebenso verzögert: Induktor muss eliminiert, überschüssiges Enzym abgebaut werden.
Beginn rasch, sobald der Inhibitor wirksame Spiegel erreicht. Ende mit der Elimination des Inhibitors.
Beginn rasch, nimmt mit der Einnahmedauer zu. Ende erst nach Neusynthese des Enzyms, auch wenn der Inhibitor längst eliminiert ist.
Antwort anzeigen
Die Induktion hat zusätzliches Enzymprotein erzeugt, und das wird erst über Tage entsprechend seiner Abbaugeschwindigkeit abgebaut. Zusätzlich muss der Induktor selbst eliminiert werden. Die Spiegel der Substrate steigen deshalb langsam wieder an. Wurde die Dosis eines Substrats während der Induktion erhöht, drohen nach dem Absetzen toxische Spiegel.
Prodrugs und reaktive Metabolite
Ein Prodrug ist selbst unwirksam oder schwach wirksam und wird erst im Körper, meist durch Biotransformation, in die Wirkform überführt. Die Gründe sind überwiegend physikochemisch oder kinetisch:
- Resorption: Veresterung maskiert polare Gruppen (Ramipril → Ramiprilat, Oseltamivir), Valaciclovir nutzt als Valinester den Peptidtransporter PEPT1.
- ZNS-Gängigkeit: Levodopa passiert über den Aminosäuretransporter LAT1 die Blut-Hirn-Schranke, Dopamin nicht.
- Selektivität: Aktivierung bevorzugt am Wirkort (siehe Angriffspunkte).
Bioaktivierung ist die metabolische Bildung einer wirksamen oder reaktiven Spezies. Bei Clopidogrel (CYP2C19) und Codein (CYP2D6 → Morphin) hängt die Wirkung daher direkt von der Enzymaktivität ab. Bei der Giftung erzeugt meist eine CYP-Oxidation elektrophile Metabolite (Epoxide, Chinonimine), die kovalent an Proteine oder DNA binden, solange Glutathion und Epoxidhydrolase sie nicht abfangen.
- Paracetamol: CYP2E1 bildet NAPQI, das nach Erschöpfung des Glutathions Hepatozyten schädigt (Vergiftung und Antidot).
- Cyclophosphamid: CYP-Aktivierung zur alkylierenden Wirkform, Nebenprodukt Acrolein schädigt die Blasenschleimhaut.
- Benzo[a]pyren: Epoxidierung zum kanzerogenen Diolepoxid.
Pharmakologische Angriffspunkte
Abbauenzyme sind selbst Targets: Wird der Abbau eines Arznei- oder Botenstoffs gehemmt, steigt dessen Konzentration am Wirkort.
| Enzym | Hemmstoff | Effekt |
|---|---|---|
| periphere Dopa-Decarboxylase | Benserazid, Carbidopa (Levodopa mit DDC-Hemmer) | mehr Levodopa erreicht das ZNS |
| COMT | Entacapon, Opicapon (COMT-Hemmer) | Levodopa-Wirkdauer ↑ |
| MAO-B | Rasagilin, Safinamid (MAO-B-Hemmer) | Dopaminabbau im Striatum ↓ |
| Xanthinoxidase | Allopurinol, Febuxostat (Urikostatika) | Harnsäurebildung ↓ |
| Acetylcholinesterase | Donepezil (AChE-Hemmer), Neostigmin (Cholinesterasehemmer) | Acetylcholin ↑ |
| CYP3A4 | Ritonavir, Cobicistat als Booster (Wechselwirkungen) | Spiegel des Partnerwirkstoffs ↑ |
Umgekehrt nutzen Prodrugs mit gezielter Aktivierung Enzyme, die vor allem am Wirkort vorkommen:
- Aciclovir: erst die virale Thymidinkinase phosphoryliert es → Selektivität für infizierte Zellen (Antiherpetika).
- Capecitabin: letzter Schritt zu 5-Fluorouracil durch Thymidinphosphorylase, im Tumorgewebe vermehrt (Antimetaboliten).
- Levodopa: zentral zu Dopamin decarboxyliert, peripher durch DDC-Hemmer geschützt.
Teste dich
Aussage 1
Nach einer mechanismusbasierten Hemmung erholt sich die Enzymaktivität erst durch Neusynthese des Enzyms.
Das reaktive Intermediat inaktiviert das Enzym dauerhaft, deshalb hält die Hemmung auch nach Elimination des Inhibitors an.
Warum?
Lückentext
Aussage 4
CYP2D6 lässt sich durch Rifampicin stark induzieren.
CYP2D6 gilt als praktisch nicht induzierbar. Rifampicin induziert über PXR vor allem CYP3A4, CYP2C9, UGT und P-Glykoprotein.
Aussage 5
Die Acetylierung steigert die Wasserlöslichkeit eines Arzneistoffs stärker als die Glucuronidierung.
Bei der Acetylierung durch NAT2 steigt die Polarität kaum. Die Glucuronidierung erhöht die Wasserlöslichkeit deutlich.
Aussage 6
Cytochrom-P450-Enzyme übertragen als Monooxygenasen ein Sauerstoffatom aus O₂ auf das Substrat, das zweite wird zu Wasser reduziert.
Das ist das Reaktionsprinzip der CYP-Enzyme, die Elektronen liefert NADPH über die NADPH-Cytochrom-P450-Reduktase.
Zuordnen
Aussage 8
Die Sulfatierung hat eine hohe Kapazität und wird erst bei sehr hohen Konzentrationen gesättigt.
Die Sulfatierung hat eine geringe Kapazität und ist früh gesättigt. Die hohe Kapazität hat die Glucuronidierung.
Aussage 9
Tabakrauch induziert CYP1A2 über den Arylhydrocarbon-Rezeptor.
Polyzyklische aromatische Kohlenwasserstoffe aktivieren AhR und steigern so die Expression von CYP1A2, etwa mit Folgen für Theophyllin und Clozapin.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.