Klinische Prüfung und Pharmakovigilanz
Wie ein Arzneimittel vom ersten Einsatz am Menschen über die Zulassung in den Markt kommt und wie sein Risikoprofil danach weiter überwacht wird. Den Kern bilden die Pharmakovigilanz mit dem Spontanmeldesystem, ihre Instrumente und der Meldeweg der Apotheke.
Dein roter Faden
- Rahmen: Klinische Prüfungen folgen der EU-Verordnung Nr. 536/2014 und ICH-GCP, beginnen erst nach zustimmender Bewertung der Ethikkommission und setzen die informierte Einwilligung voraus.
- Phasen: Phase I prüft First-in-Human Verträglichkeit und Kinetik, Phase II liefert Proof of Concept und Dosis, Phase III den konfirmatorischen Nachweis, Phase IV und NIS laufen nach der Zulassung.
- Grenzen: Kleine Fallzahl, selektierte Kollektive und kurze Dauer lassen seltene, späte und interaktionsbedingte UAW unentdeckt.
- Zulassung: Geprüft werden Qualität, Wirksamkeit und Unbedenklichkeit mit positivem Nutzen-Risiko-Verhältnis, zentral über EMA, CHMP und Europäische Kommission oder dezentral bzw. national, ergänzt durch bedingte Zulassung und Orphan-Status.
- Pharmakovigilanz: Das Spontanmeldesystem erfasst Verdachtsfälle aus der breiten Anwendung, leidet aber unter Underreporting und liefert keine Häufigkeiten.
- Instrumente und Apotheke: Die Apotheke meldet an die AMK, Signale bewertet der PRAC, Werkzeuge sind PSUR, Risikomanagementplan, PASS, schwarzes Dreieck, Rote-Hand-Brief und Stufenplanverfahren.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Rechtlicher und ethischer Rahmen
Klinische Prüfungen sind Studien am Menschen, die Wirksamkeit und Sicherheit eines Prüfpräparats systematisch untersuchen. Sie schließen an die präklinische Prüfung an und setzen Menschen einem noch unbekannten Risiko aus, deshalb sind sie streng reguliert.
- EU-Verordnung Nr. 536/2014 (Clinical Trials Regulation): gilt unmittelbar in allen Mitgliedstaaten. Seit Ende der Übergangszeit (Ende Januar 2025) laufen alle klinischen Prüfungen in der EU nach ihr, Antrag und Bewertung über das EU-Portal CTIS. Das AMG ergänzt nationale Regeln, etwa Zuständigkeiten und Probandenschutz.
- Good Clinical Practice (ICH-GCP): internationaler Qualitätsstandard für Planung, Durchführung, Dokumentation und Auswertung. Er schützt die Teilnehmenden und macht die Daten belastbar.
- Deklaration von Helsinki: ethische Grundsätze des Weltärztebunds, nach denen das Wohl der Teilnehmenden vor dem wissenschaftlichen Interesse steht.
- Ethikkommission: unabhängiges Gremium, das Prüfplan, Nutzen-Risiko-Abwägung und Aufklärungsunterlagen bewertet. Ohne ihre zustimmende Bewertung darf die Prüfung nicht beginnen.
- Bundesoberbehörden: BfArM und PEI (Impfstoffe, Blut- und Gewebeprodukte, Sera, Arzneimittel für neuartige Therapien) genehmigen und überwachen.
Freiwillige, schriftliche Zustimmung nach verständlicher Aufklärung über Ziel, Ablauf, Risiken und Alternativen. Sie ist jederzeit ohne Nachteil widerrufbar, für Minderjährige und nicht Einwilligungsfähige gelten zusätzliche Schutzregeln.
Phasen der klinischen Prüfung
Die klinische Entwicklung verläuft in Phasen, die mit wachsender Teilnehmerzahl jeweils eine neue Frage beantworten. Randomisierung, Verblindung und Studientypen stehen unter Studiendesign.
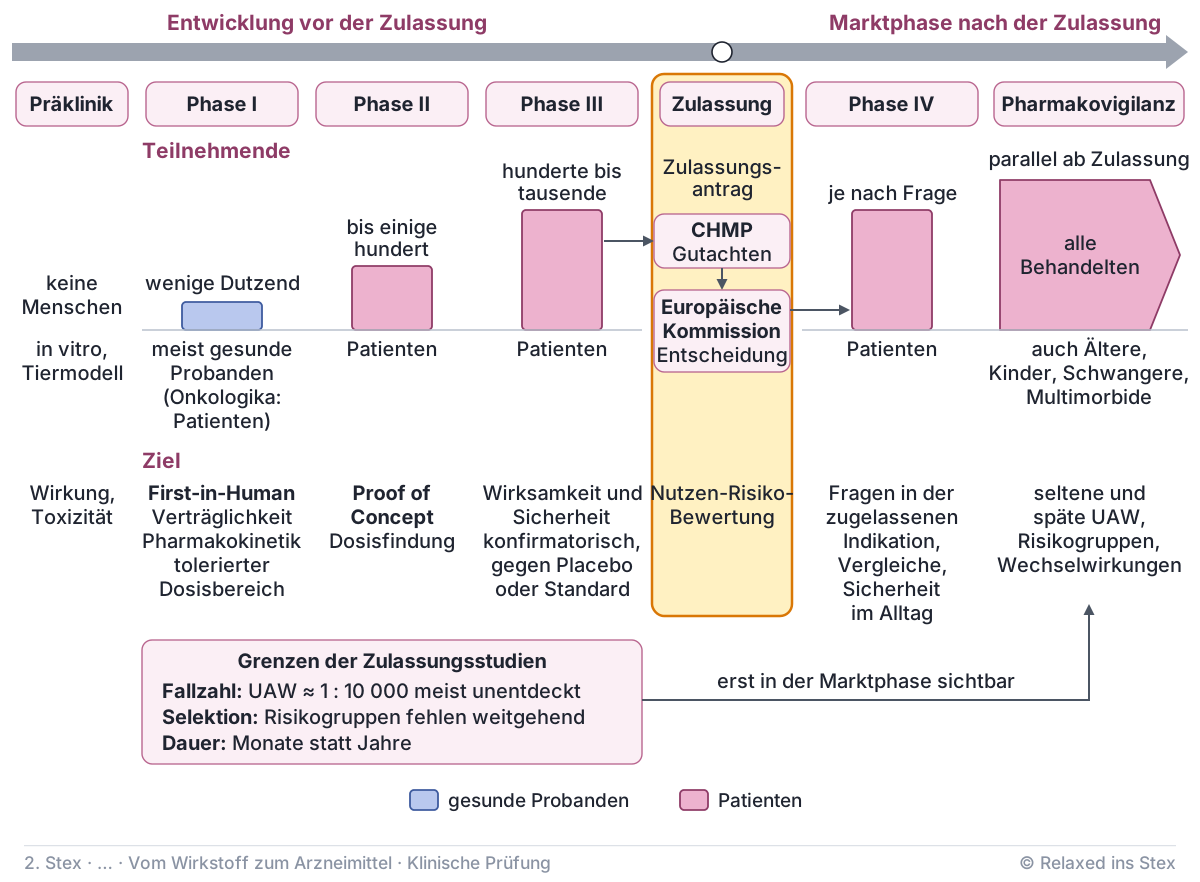
| Phase | Teilnehmende | Ziel |
|---|---|---|
| I | wenige Dutzend, meist gesunde Probanden (Onkologika: Patienten) | First-in-Human: Verträglichkeit, Pharmakokinetik, tolerierter Dosisbereich |
| II | bis einige hundert Patienten | Proof of Concept (Wirkprinzip wirkt am Menschen), Dosisfindung |
| III | hunderte bis tausende Patienten | konfirmatorischer Nachweis von Wirksamkeit und Sicherheit gegen Placebo oder Standard → Zulassungsantrag |
| IV | Patienten nach der Zulassung | Fragen in der zugelassenen Indikation, Vergleiche, Sicherheit im Alltag |
Davon abzugrenzen ist die nicht-interventionelle Studie (NIS): Sie beobachtet die Anwendung eines zugelassenen Arzneimittels in der Routine, ohne dass ein Prüfplan Behandlung oder Diagnostik vorgibt. Sie ist daher keine klinische Prüfung im Rechtssinn.
Zulassungsstudien beschreiben ein idealisiertes Kollektiv, ihre Grenzen sind systematisch:
- Fallzahl: eine UAW bei etwa einem von 10 000 Behandelten bleibt bei wenigen tausend Teilnehmenden meist unentdeckt (Fallzahlplanung).
- Selektion: Ältere, Kinder, Schwangere, Multimorbide und Patienten mit viel Komedikation fehlen weitgehend → Risikogruppen und Wechselwirkungen kaum erfasst.
- Dauer: Monate statt Jahre → späte und kumulative UAW bleiben unsichtbar.
Zulassung
Ein Fertigarzneimittel darf erst nach Zulassung in den Verkehr gebracht werden. Geprüft werden Qualität, Wirksamkeit und Unbedenklichkeit, entscheidend ist ein positives Nutzen-Risiko-Verhältnis, nicht die Abwesenheit von Risiken.
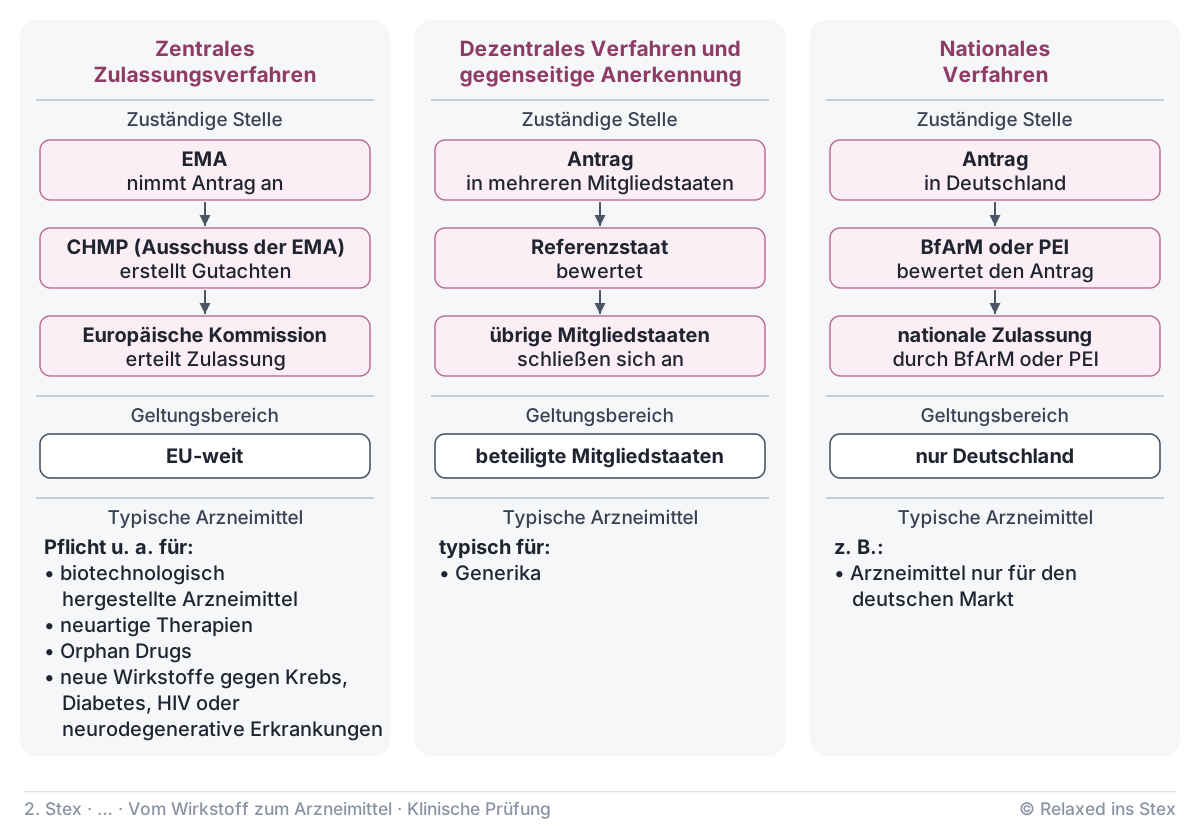
- Zentrales Zulassungsverfahren: Antrag bei der EMA, deren Ausschuss CHMP ein Gutachten erstellt. Die Europäische Kommission erteilt eine EU-weit gültige Zulassung. Pflicht u. a. für biotechnologisch hergestellte Arzneimittel, neuartige Therapien, Orphan Drugs und neue Wirkstoffe gegen Krebs, Diabetes, HIV oder neurodegenerative Erkrankungen.
- Dezentrales Verfahren und gegenseitige Anerkennung: mehrere Mitgliedstaaten, ein Referenzstaat bewertet, die übrigen schließen sich an; typisch für Generika.
- Nationales Verfahren: Zulassung nur für Deutschland durch BfArM oder PEI.
- Bedingte Zulassung: bei ungedecktem Bedarf auf Basis noch unvollständiger Daten, wenn der Nutzen sofortiger Verfügbarkeit das Risiko überwiegt. Sie wird jährlich verlängert und verpflichtet, die fehlenden Daten nachzuliefern. Die beschleunigte Beurteilung verkürzt dagegen nur die Bewertungsfrist.
- Orphan Drug: Arzneimittel gegen seltene Leiden (höchstens 5 von 10 000 Menschen in der EU), gefördert durch Marktexklusivität und Gebührenermäßigung.
- Generika: bezugnehmende Zulassung ohne eigene Wirksamkeitsstudien, der Nachweis der Bioäquivalenz genügt. Für Biosimilars gelten eigene Anforderungen.
Ergebnis der Zulassung ist die Fachinformation (Summary of Product Characteristics), mit der die Packungsbeilage abgestimmt ist. Ob ein Zusatznutzen besteht, klärt getrennt davon die Nutzenbewertung.
Pharmakovigilanz
Pharmakovigilanz umfasst alle Aktivitäten, um Arzneimittelrisiken nach der Zulassung zu erkennen, zu bewerten und zu minimieren. Sie ist nötig, weil Zulassungsstudien seltene, späte und interaktionsbedingte UAW systematisch nicht erfassen.
Spontanmeldesystem und Signal
Kern ist das Spontanmeldesystem: Gesundheitsberufe und Patienten melden Verdachtsfälle. Schon der Verdacht genügt, auch Medikationsfehler, Missbrauch und Qualitätsmängel werden gemeldet.
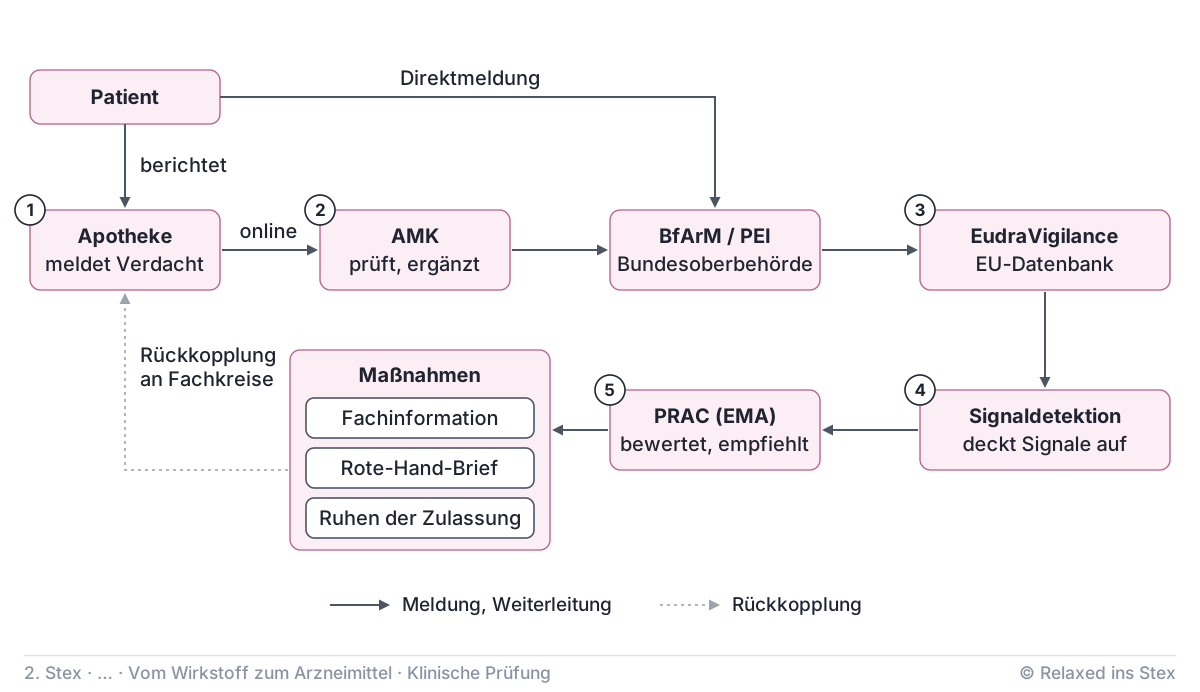
- Apotheke: meldet berufsrechtlich verpflichtet an die Arzneimittelkommission der Deutschen Apotheker (AMK), online per Berichtsbogen.
- AMK: prüft, ergänzt und leitet an BfArM bzw. PEI weiter; Patienten können dort auch direkt melden.
- EudraVigilance: europäische Datenbank, in der alle Meldungen zusammenlaufen.
- Signaldetektion: Disproportionalitätsanalysen und Einzelfallbewertung decken Signale auf.
- PRAC: der Pharmakovigilanzausschuss der EMA bewertet und empfiehlt Maßnahmen, von geänderter Fachinformation bis zum Ruhen der Zulassung.
Information aus einer oder mehreren Quellen, die auf einen neuen möglichen Kausalzusammenhang zwischen Arzneimittel und Ereignis (oder einen neuen Aspekt eines bekannten) hinweist und eine weitere Prüfung rechtfertigt.
Die Schwäche des Systems ist das Underreporting: Nur ein kleiner Teil der UAW wird gemeldet, bevorzugt schwere, neue und auffällige. Seine Stärke ist die Reichweite über Millionen Anwendungen, die keine Studie erreicht.
Antwort anzeigen
Weil Zähler und Nenner fehlen: Durch Underreporting ist die Zahl der Fälle unvollständig und schwankt, etwa nach Medienberichten. Wie viele Menschen das Arzneimittel erhalten haben, ist unbekannt. Spontanmeldungen erzeugen deshalb Hypothesen, die Häufigkeit klären erst Kohorten- oder Fall-Kontroll-Studien, etwa als PASS.
Instrumente und Risikokommunikation
Zulassungsinhaber und Behörden arbeiten mit festen Instrumenten:
| Instrument | Zweck |
|---|---|
| PSUR (Periodic Safety Update Report) | periodischer Sicherheitsbericht des Zulassungsinhabers, bewertet das Nutzen-Risiko-Verhältnis neu |
| Risikomanagementplan | schon mit dem Antrag: bekannte und potenzielle Risiken, fehlende Daten, Maßnahmen zur Risikominimierung (Schulungsmaterial, Patientenpass) |
| PASS (Post-Authorisation Safety Study) | Unbedenklichkeitsstudie nach Zulassung, oft als Auflage, um ein Risiko zu quantifizieren |
| Schwarzes Dreieck ▼ | auf der Spitze stehend in Fachinformation und Packungsbeilage: zusätzliche Überwachung (neue Wirkstoffe, neue Biologika, bedingte Zulassung), jeder Verdacht soll gemeldet werden |
| Rote-Hand-Brief | Information des Zulassungsinhabers an Fachkreise über neue, wichtige Risiken, mit BfArM/PEI abgestimmt |
| Stufenplanverfahren | nationales Verfahren nach AMG: abgestuft vom Informationsaustausch über Anhörung bis zu Auflagen, Ruhen oder Widerruf der Zulassung |
Die Zulassung ist eine Momentaufnahme des Nutzen-Risiko-Verhältnisses, die Pharmakovigilanz schreibt sie über die gesamte Marktphase fort.
Eine Kundin erhält erstmals ein neu zugelassenes Arzneimittel und fragt, warum in der Packungsbeilage ein schwarzes Dreieck steht und ob das Mittel gefährlich sei. Zwei Wochen später berichtet sie über einen juckenden Ausschlag, der dort nicht aufgeführt ist.
- Was bedeutet das Dreieck, und was sagen Sie ihr?
- Wie gehen Sie mit ihrem Bericht um?
Lösung anzeigen
- Das Dreieck kennzeichnet ein Arzneimittel unter zusätzlicher Überwachung, typischerweise weil es neu ist und die Datenbasis aus den Zulassungsstudien begrenzt bleibt. Es bedeutet nicht, dass es unsicherer ist als andere, sondern dass Erfahrungen aus der breiten Anwendung besonders erwünscht sind.
- Die Apotheke meldet den Verdacht an die AMK, ein Kausalitätsnachweis ist dafür nicht nötig. Gerade unbekannte Reaktionen auf Arzneimittel unter zusätzlicher Überwachung können zu einem Signal beitragen, das in EudraVigilance mit anderen Meldungen zusammengeführt wird. Die Kundin kann zusätzlich selbst beim BfArM melden.
Teste dich
Reihenfolge
Aussage 2
Phase-II-Studien dienen vor allem dem Proof of Concept und der Dosisfindung an Patienten.
In Phase II wird erstmals an Patienten gezeigt, dass das Wirkprinzip wirkt, und die Dosis für Phase III gefunden.
Aussage 3
Bei einer nicht-interventionellen Studie gibt ein Prüfplan Behandlung und Diagnostik vor.
Eine NIS beobachtet die Routineanwendung eines zugelassenen Arzneimittels, ohne dass ein Prüfplan in Behandlung oder Diagnostik eingreift. Deshalb ist sie keine klinische Prüfung im Rechtssinn.
Aussage 4
Im zentralen Zulassungsverfahren erteilt die EMA selbst die Zulassung.
Die EMA, genauer der CHMP, erstellt ein Gutachten. Die Zulassung erteilt die Europäische Kommission, sie gilt dann EU-weit.
Lückentext
Zuordnen
Warum?
Aussage 8
Eine UAW darf erst gemeldet werden, wenn der kausale Zusammenhang mit dem Arzneimittel gesichert ist.
Im Spontanmeldesystem genügt bereits der Verdacht. Die Kausalität wird erst bei der Bewertung der gesammelten Meldungen geklärt.
Aussage 9
Orphan Drugs müssen über das zentrale Verfahren zugelassen werden.
Für Arzneimittel gegen seltene Leiden ist das zentrale Verfahren ebenso Pflicht wie für biotechnologisch hergestellte Arzneimittel.
Aussage 10
Ein PSUR ist ein periodischer Sicherheitsbericht des Zulassungsinhabers, der das Nutzen-Risiko-Verhältnis neu bewertet.
Der Zulassungsinhaber wertet darin regelmäßig alle neuen Sicherheitsdaten aus und bewertet das Nutzen-Risiko-Verhältnis neu.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.