Bioverfügbarkeit und First-Pass-Effekt
Bioverfügbarkeit beschreibt, welcher Anteil einer Dosis wie schnell systemisch verfügbar wird. Den Kern bilden die Bestimmung über die AUC, der First-Pass-Effekt mit der hepatischen Extraktionsrate und die Bioäquivalenz als Zulassungsgrundlage von Generika.
Dein roter Faden
- Definition: Bioverfügbarkeit ist Ausmaß und Geschwindigkeit, mit denen ein Wirkstoff unverändert in den systemischen Kreislauf gelangt, nach i.v.-Gabe ist F gleich 1.
- Bestimmung: Absolute Bioverfügbarkeit über den dosisnormierten AUC-Vergleich oral gegen i.v., relative gegen eine andere extravasale Arzneiform; cmax und tmax beschreiben die Geschwindigkeit.
- First-Pass: Darmwand und Leber eliminieren präsystemisch, F ist das Produkt aus resorbiertem Anteil, Darmwand- und Leberpassage mit F_H = 1 minus E_H.
- Extraktion: Hoch extrahierte Stoffe wie Verapamil oder Glyceroltrinitrat haben eine geringe orale F und reagieren auf Enzymhemmung mit stark steigender Exposition.
- Bioäquivalenz: Das 90-%-Konfidenzintervall des Quotienten Test/Referenz für AUC und cmax muss in 80,00 bis 125,00 % liegen, bei enger therapeutischer Breite in 90,00 bis 111,11 %.
- Konsequenz: Sublinguale, transdermale oder parenterale Gabe, Prodrugs und Enzymhemmer umgehen den First-Pass; Generika mit enger therapeutischer Breite wechselt man nur mit Kontrolle.
Bioverfügbarkeit
Die Bioverfügbarkeit (F) gibt an, welcher Anteil einer Dosis unverändert den systemischen Kreislauf erreicht und wie schnell. Sie bestimmt, wie orale und intravenöse Dosis zueinander stehen, und ist die Messgröße für den Vergleich von Arzneiformen. Die vorgelagerten Schritte stehen unter Applikation und Resorption.
Ausmaß und Geschwindigkeit, mit denen ein Wirkstoff aus einer Arzneiform unverändert in den systemischen Kreislauf gelangt. Nach intravenöser Gabe ist F definitionsgemäß 1 (100 %).
Gemessen wird an der Plasmakonzentrations-Zeit-Kurve:
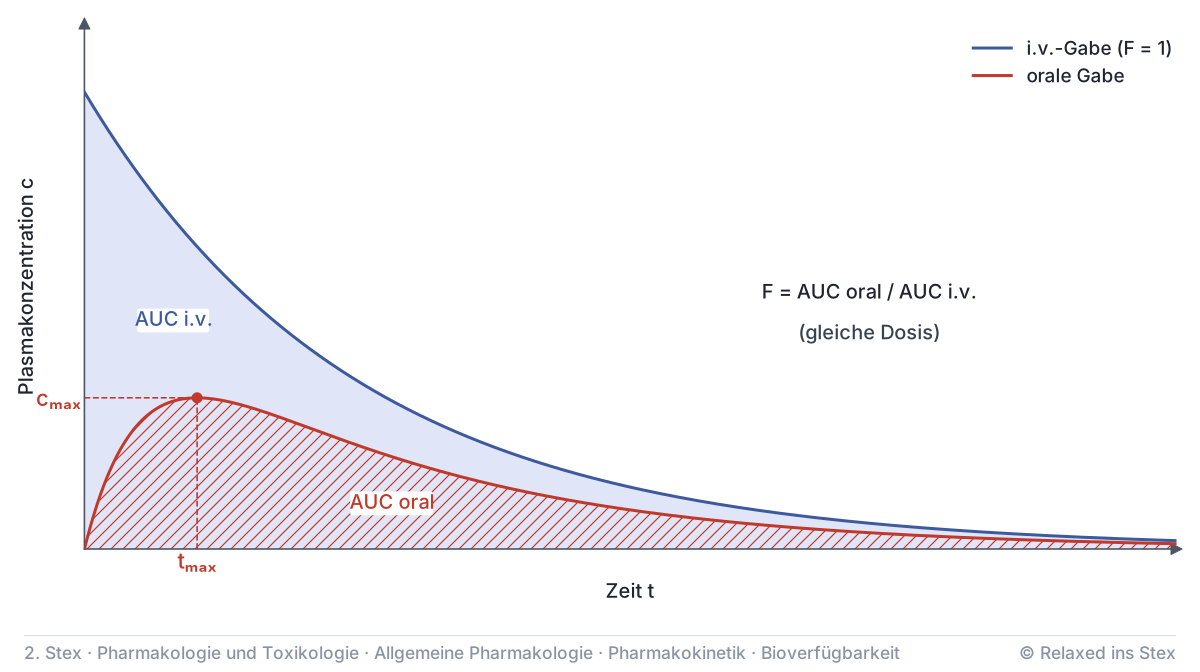
- AUC (Area under the Curve): Fläche unter der Kurve, Maß für das Ausmaß der Exposition; bei linearer Kinetik proportional zur systemisch verfügbaren Dosis.
- cmax: maximale Plasmakonzentration, abhängig von Ausmaß und Geschwindigkeit der Resorption, relevant für konzentrationsabhängige UAW.
- tmax: Zeitpunkt von cmax, Maß für die Resorptionsgeschwindigkeit und damit den Wirkeintritt.
Je nach Referenz unterscheidet man zwei Formen:
Referenz ist die i.v.-Gabe: \(F = \frac{AUC_{oral} \cdot D_{iv}}{AUC_{iv} \cdot D_{oral}}\). Kennzahl des Wirkstoffs für einen Applikationsweg.
Referenz ist eine andere extravasale Arzneiform (Lösung, Originalpräparat): dosisnormierter AUC-Quotient Test/Referenz. Grundlage der Bioäquivalenz und des Vergleichs retardiert vs. schnell freisetzend.
Was F senkt, lässt sich der Passage vom Darmlumen bis in die Lebervene zuordnen:
- Arzneiform: Zerfall, Freisetzung, Partikelgröße, Polymorphie, Hilfsstoffe.
- Physikochemie: Löslichkeit und Permeabilität; schlecht lösliche Stoffe sind freisetzungslimitiert.
- Gastrointestinaltrakt: Nahrung, pH, Motilität, Komplexbildung (Tetracycline mit Ca²⁺).
- Efflux und Metabolismus: P-Glykoprotein und Enzyme in Darmwand und Leber, also der First-Pass-Effekt.
First-Pass-Effekt
Oral resorbierte Arzneistoffe passieren Darmwand und, über die Pfortader, die Leber, bevor sie den großen Kreislauf erreichen. Was dort metabolisiert oder zurücktransportiert wird, fehlt systemisch: präsystemische Elimination oder First-Pass-Effekt. Die beteiligten Enzyme, allen voran CYP3A4 in Enterozyt und Hepatozyt, stehen unter Biotransformation.
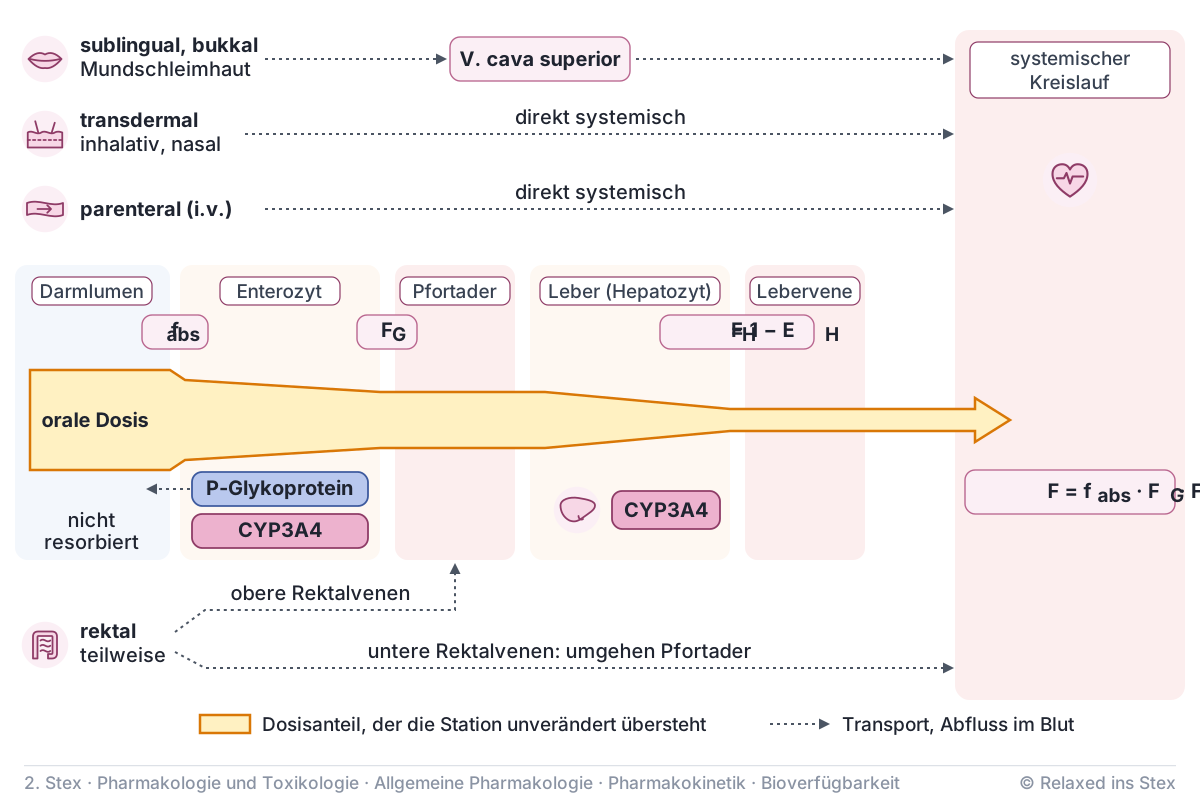
Daraus ergibt sich \(F = f_{abs} \cdot F_G \cdot F_H\) mit \(F_H = 1 - E_H\). Die hepatische Extraktionsrate \(E_H\) ist der Anteil, den die Leber bei einer einzigen Passage aus dem Blut entfernt (Verhältnis von hepatischer Clearance zu Leberblutfluss, Herleitung unter Pharmakokinetische Parameter).
Orale Bioverfügbarkeit = resorbierter Anteil × Anteil, der Darmwand und Leber unverändert übersteht.
| Merkmal | hoch extrahiert (\(E_H\) > 0,7) | niedrig extrahiert (\(E_H\) < 0,3) |
|---|---|---|
| orale F | gering, interindividuell variabel | hoch |
| hepatische Clearance limitiert durch | Leberblutfluss | Enzymaktivität, freie Fraktion |
| Enzymhemmung wirkt v. a. auf | orale F (AUC, cmax ↑↑) | Clearance, Halbwertszeit |
| Beispiele | Glyceroltrinitrat, Propranolol, Verapamil, Morphin, Lidocain | Phenprocoumon, Diazepam, Theophyllin |
Ein ausgeprägter First-Pass in der Darmwand (CYP3A4 plus P-Glykoprotein) betrifft etwa Ciclosporin, Tacrolimus, Simvastatin und Midazolam.
Antwort anzeigen
Verapamil ist hoch extrahiert, \(F_H = 1 - E_H\) ist klein. Sinkt \(E_H\) nur von 0,9 auf 0,8, verdoppelt sich \(F_H\) von 0,1 auf 0,2, AUC und cmax steigen entsprechend. Phenprocoumon ist niedrig extrahiert, \(F_H\) liegt ohnehin nahe 1. Die Hemmung senkt hier die Clearance und verlängert die Halbwertszeit, statt die Bioverfügbarkeit zu erhöhen.
Den First-Pass umgehen Applikationswege, deren Blut nicht über die Pfortader abfließt:
- Sublingual, bukkal: Abfluss über die V. cava superior.
- Transdermal, inhalativ, nasal, parenteral: direkt systemisch.
- Rektal: nur teilweise, weil die unteren Rektalvenen die Pfortader umgehen, die oberen nicht.
Bioäquivalenz und Generika
Zwei Arzneimittel mit demselben Wirkstoff sind bioäquivalent, wenn ihre Bioverfügbarkeit nach Ausmaß (AUC) und Geschwindigkeit (cmax) so ähnlich ist, dass gleiche Wirksamkeit und Sicherheit zu erwarten sind. Für ein Generikum ersetzt dieser Nachweis eigene klinische Wirksamkeitsstudien.
- Design: meist randomisierte Cross-over-Studie an Gesunden, Test vs. Referenz (Originalpräparat).
- Zielgrößen: AUC und cmax, logarithmiert, Quotient der geometrischen Mittel Test/Referenz.
- Kriterium: 90-%-Konfidenzintervall des Quotienten vollständig innerhalb 80,00 bis 125,00 %.
- Asymmetrie: Auf der logarithmischen Skala ist der Bereich symmetrisch, denn 1/0,8 = 1,25.
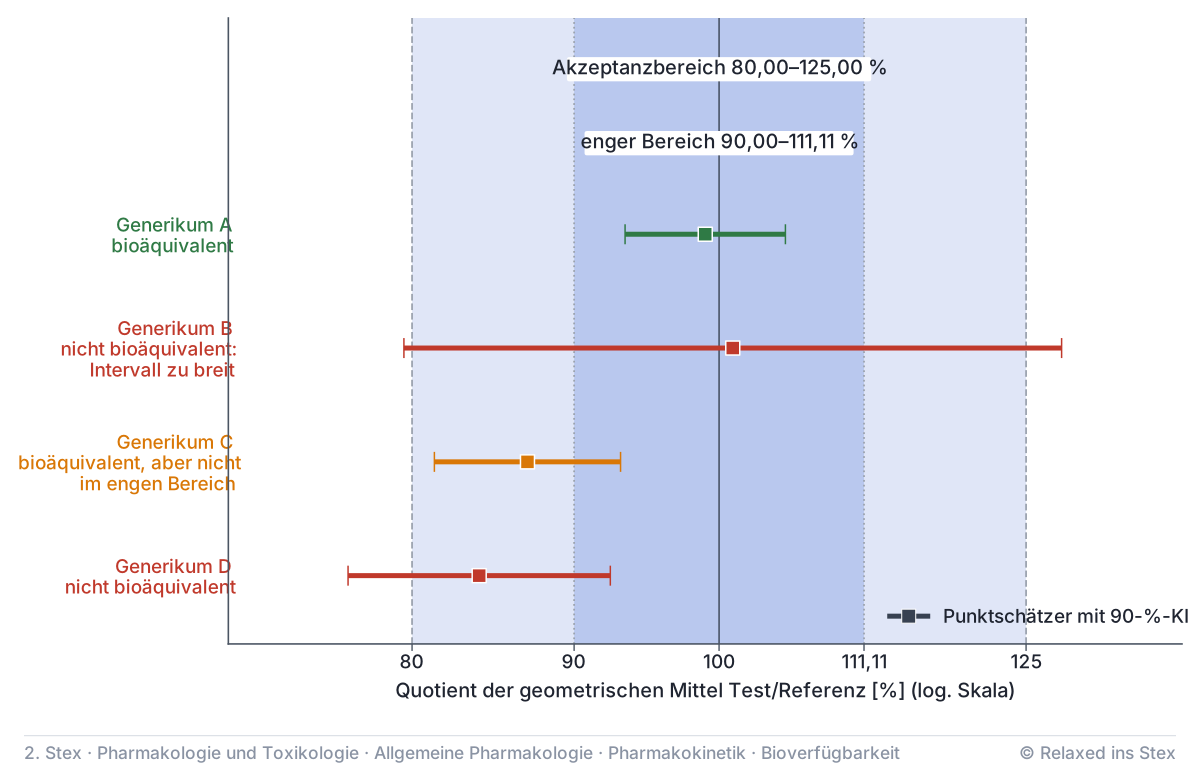
Das Kriterium erlaubt nicht, dass ein Generikum 20 % weniger Wirkstoff liefert. Weil das ganze Konfidenzintervall im Bereich liegen muss, liegen zugelassene Generika im Punktschätzer meist nahe 100 %.
Ein Generikum enthält denselben Wirkstoff in gleicher Menge und Darreichungsform; andere Salze oder Ester sind zulässig, wenn sie gleichwertig sind. Hilfsstoffe, Form, Farbe und Teilbarkeit dürfen abweichen, was Unverträglichkeiten (Lactose, Farbstoffe) und Verwechslungen beim Präparatewechsel erklärt. Für Biologika gilt statt Bioäquivalenz das Konzept der Biosimilars.
Bei enger therapeutischer Breite wird das Intervall auf 90,00 bis 111,11 % eingeengt (AUC, je nach Wirkstoff auch cmax), etwa bei Ciclosporin, Tacrolimus und Levothyroxin. Bei diesen Stoffen und bei Antiepileptika wird ein Präparatewechsel zurückhaltend gehandhabt und durch Spiegel oder klinische Kontrolle begleitet, siehe Therapeutisches Drug Monitoring.
Pharmakologische Angriffspunkte
Galenik und Wirkstoffdesign nutzen gezielt, was Bioverfügbarkeit und First-Pass bestimmt:
| Strategie | Prinzip | Beispiel |
|---|---|---|
| sublinguale Gabe | Resorption über Mundschleimhaut → Leber umgangen, schneller Wirkeintritt | Glyceroltrinitrat-Spray im Anfall (organische Nitrate), Buprenorphin |
| transdermale Gabe | systemisch ohne Pfortader, gleichmäßige Spiegel | Fentanyl, Estradiol |
| Prodrug | lipophiler Ester oder Transportersubstrat → bessere Resorption, Aktivierung danach | Enalapril (Ethylester), Valaciclovir (Valinester, PEPT1) |
| Hemmung präsystemischer Enzyme | Begleitstoff schützt Wirkstoff vor Abbau außerhalb des Wirkorts | Levodopa + Benserazid (periphere Decarboxylase), Ritonavir oder Cobicistat als CYP3A4-Booster |
| Retardierung | langsame Freisetzung → cmax ↓, tmax später, AUC meist ähnlich | bei sättigbarem First-Pass F eventuell niedriger |
Unerwünscht wirkt dasselbe Prinzip bei Grapefruitsaft, der intestinales CYP3A4 hemmt (siehe Wechselwirkungen). Retardformen dürfen meist nicht zerkleinert werden, weil sonst die Gesamtdosis schlagartig freigesetzt wird (Dose Dumping).
Teste dich
Aussage 1
Levodopa wird mit Benserazid kombiniert, um seine Decarboxylierung im ZNS zu verstärken.
Benserazid hemmt die periphere Decarboxylase und schützt Levodopa so vor dem Abbau außerhalb des Wirkorts.
Aussage 2
Ein Generikum darf andere Hilfsstoffe enthalten als das Originalpräparat.
Vorausgesetzt sind gleicher Wirkstoff, gleiche Menge, gleiche Darreichungsform und Bioäquivalenz; Hilfsstoffe, Form und Farbe dürfen abweichen.
Aussage 3
Die absolute Bioverfügbarkeit wird durch Vergleich mit einer intravenösen Gabe bestimmt.
Die i.v.-Gabe hat definitionsgemäß F gleich 1 und dient als Referenz; die relative Bioverfügbarkeit vergleicht dagegen zwei extravasale Arzneiformen.
Zuordnen
Aussage 5
Die rektale Gabe umgeht den hepatischen First-Pass nur teilweise.
Die unteren Rektalvenen fließen an der Pfortader vorbei, die oberen münden in sie, daher wird nur ein Teil der Dosis an der Leber vorbeigeleitet.
Warum?
Aussage 7
tmax ist ein Maß für das Ausmaß der Resorption.
tmax beschreibt die Resorptionsgeschwindigkeit; das Ausmaß der Exposition gibt die AUC an.
Lückentext
Aussage 9
Bei hoch extrahierten Arzneistoffen wird die hepatische Clearance vor allem durch die Enzymaktivität begrenzt.
Bei hoher Extraktionsrate ist die hepatische Clearance durch den Leberblutfluss limitiert; Enzymaktivität und freie Fraktion bestimmen sie bei niedrig extrahierten Stoffen.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.