Lungenfibrose
Idiopathische Lungenfibrose und progrediente pulmonale Fibrose: eine Fehlreparatur des Alveolarepithels mit restriktiver Störung. Den FVC-Verlust bremsen nur die Antifibrotika Nintedanib und Pirfenidon, Glucocorticoide schaden bei IPF.
Dein roter Faden
- Einordnung: Die IPF ist der Prototyp der fibrosierenden ILD mit UIP-Muster und schlechter Prognose, andere ILD, die trotz Therapie fortschreiten, gelten als progrediente pulmonale Fibrose.
- Pathogenese: Wiederholte Schäden am Alveolarepithel und eine Fehlreparatur über TGF-β, PDGF, FGF und VEGF aktivieren Myofibroblasten, die Kollagen ablagern, Entzündung spielt kaum eine Rolle.
- Funktion: Die steife Lunge führt zur restriktiven Störung mit FVC-Abfall, die verdickte Alveolarmembran zur Diffusionsstörung mit Belastungshypoxämie.
- Antifibrotika: Nintedanib hemmt VEGFR, FGFR und PDGFR, Pirfenidon dämpft TGF-β und Kollagensynthese, beide bremsen den FVC-Verlust, heilen aber nicht, daher Beginn ab Diagnose.
- Unterschiede: Nintedanib verursacht vor allem Diarrhö und ist bei PPF zugelassen, Pirfenidon verursacht Photosensibilisierung und Übelkeit und wird über CYP1A2 abgebaut.
- Was schadet: Glucocorticoide mit Azathioprin erhöhen bei IPF Exazerbationen und Mortalität, Acetylcystein und PPI nützen nicht, Immunsuppression nur bei Autoimmun-ILD und EAA.
- Übrige Maßnahmen: Sauerstoff wirkt symptomatisch, die Lungentransplantation ist die einzige kurative Option.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Interstitielle Lungenerkrankungen (ILD) sind eine heterogene Gruppe von Erkrankungen des Lungengerüsts (Alveolarwände, Interstitium). Ein Teil von ihnen geht in eine irreversible Fibrose über. Prototyp ist die idiopathische Lungenfibrose (IPF): eine chronisch progrediente, fibrosierende ILD ohne erkennbare Ursache, die vor allem ältere Männer und (Ex-)Raucher betrifft. Unbehandelt liegt das mediane Überleben bei wenigen Jahren.
- Idiopathisch: IPF, Risikofaktoren sind Alter, Rauchen und genetische Disposition (u. a. Telomerverkürzung).
- Autoimmun: systemische Sklerose, rheumatoide Arthritis, Myositis (Kollagenosen).
- Exposition: exogen-allergische Alveolitis (EAA), Asbestose, Silikose.
- Arzneimittel: etwa Amiodaron, Bleomycin, Nitrofurantoin.
- Klinik: Belastungsdyspnoe, trockener Husten, basales Knisterrasseln.
- Diagnostik und Verlauf: im hochauflösenden CT (HRCT) das UIP-Muster (usual interstitial pneumonia: subpleural und basal betonte Retikulationen, Traktionsbronchiektasen, Honigwaben). Den Verlauf zeigen forcierte Vitalkapazität (FVC) und Diffusionskapazität.
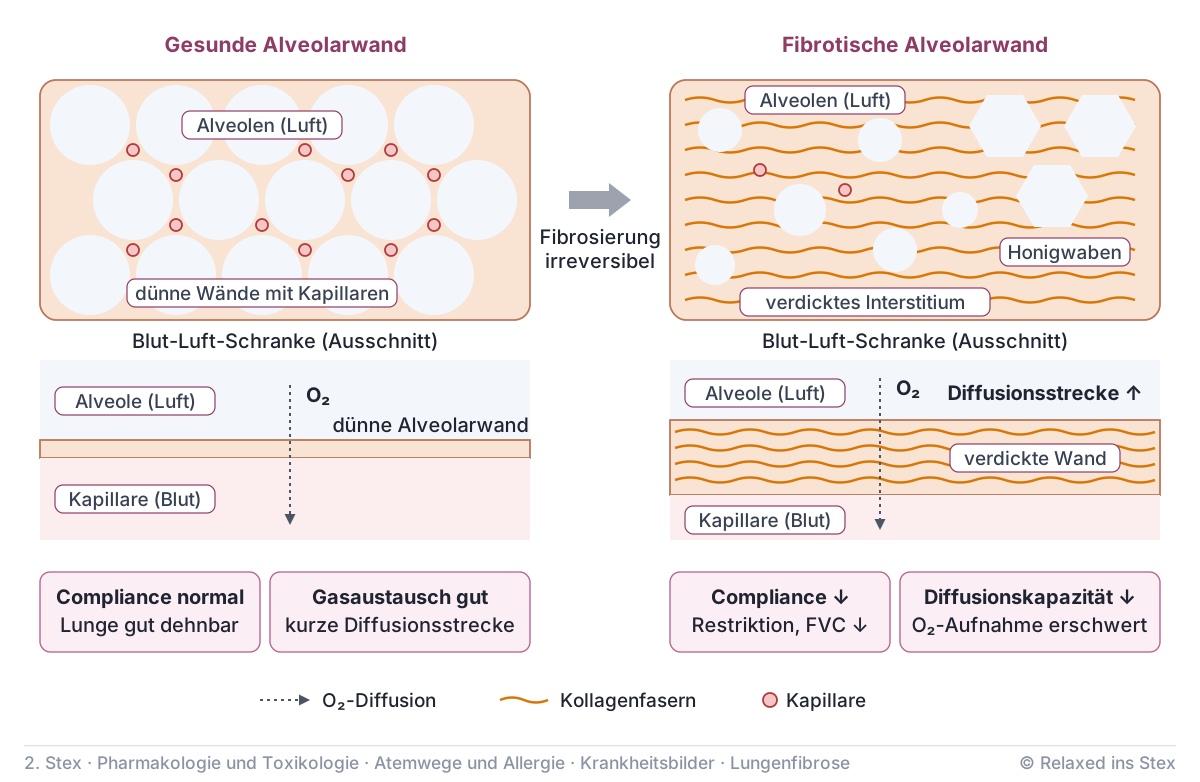
Fibrosierende ILD, die keine IPF ist und trotz angemessener Behandlung fortschreitet (Symptome, FVC-Abfall, radiologische Zunahme). Sie verhält sich dann wie eine IPF und wird ebenfalls antifibrotisch behandelt.
Pathophysiologie und Angriffspunkte
Die IPF gilt heute als Erkrankung der fehlgeleiteten Wundheilung, nicht als chronische Entzündung. Der Schaden beginnt am Alveolarepithel, die Fibrose entsteht durch eine überschießende Reparatur.
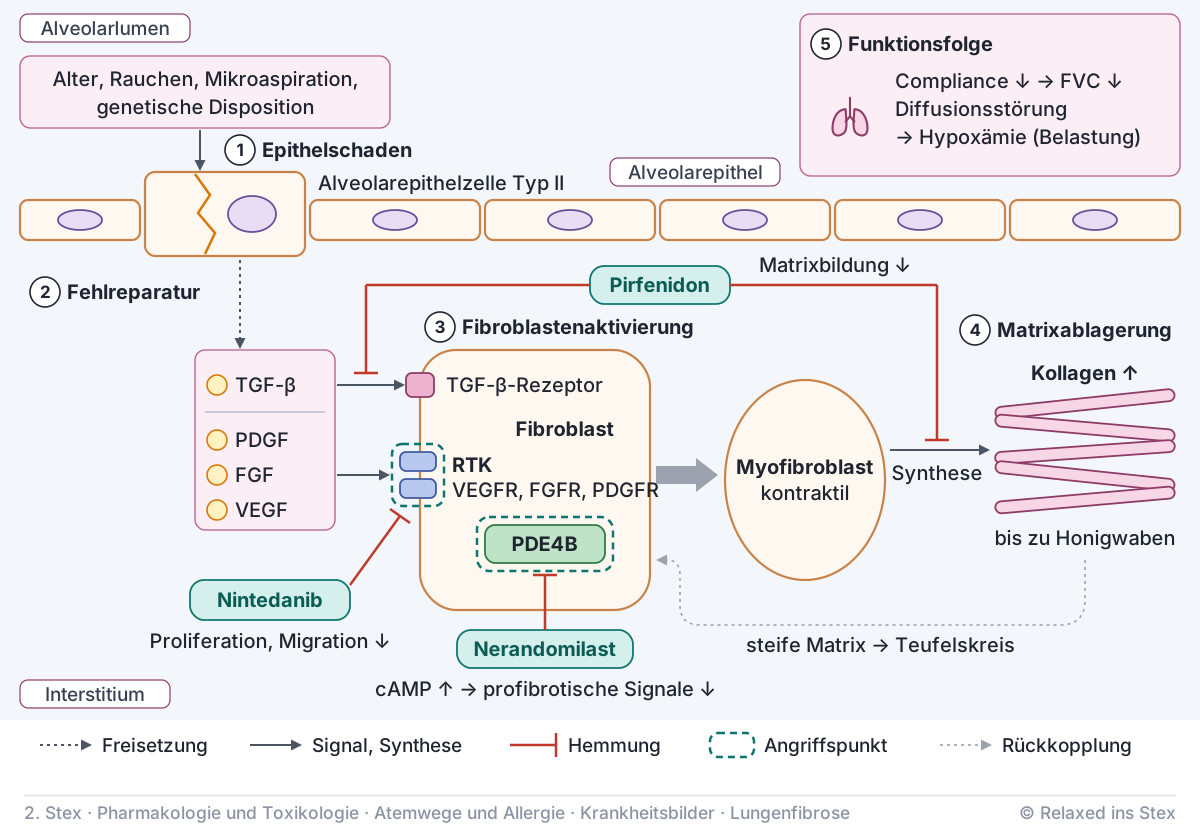
- Epithelschaden: wiederholte Mikroverletzungen der Alveolarepithelzellen Typ II (Alter, Rauchen, Mikroaspiration, genetische Disposition).
- Fehlreparatur: Die gealterten Epithelzellen regenerieren nicht, sondern setzen TGF-β, PDGF, FGF und VEGF frei.
- Fibroblastenaktivierung: Fibroblasten werden rekrutiert, proliferieren und differenzieren zu kontraktilen Myofibroblasten (Fibroblastenherde).
- Matrixablagerung: überschießende Kollagenbildung bis zu Honigwaben. Die steife Matrix aktiviert Fibroblasten weiter → Teufelskreis.
- Funktionsfolge: Compliance ↓ → restriktive Ventilationsstörung mit FVC ↓, verdickte Alveolarmembran → Diffusionsstörung, Hypoxämie zuerst unter Belastung.
Arzneimittelinduzierte Fibrosen münden in denselben Endweg, ausgelöst durch direkte Epitheltoxizität (oxidativer Stress, etwa Bleomycin) oder eine Hypersensitivitätsreaktion (Nitrofurantoin). Erste Maßnahme ist das Absetzen.
Weil Entzündung bei der IPF nur eine Nebenrolle spielt, zielen die Antifibrotika auf die Wachstumsfaktor-Signale der Fibroblasten. Antiinflammatorisch behandelt man nur Formen mit entzündlicher Komponente.
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| Rezeptortyrosinkinasen (VEGFR, FGFR, PDGFR) | Nintedanib (Tyrosinkinase-Inhibitoren) | Proliferation und Migration der Fibroblasten ↓ |
| TGF-β, Kollagensynthese | Pirfenidon | Myofibroblasten und Matrixbildung ↓ |
| PDE4B (cAMP-Abbau) | Nerandomilast (PDE-4-Hemmer) | cAMP ↑ → profibrotische Signale ↓ |
| Entzündung bei Autoimmun-ILD und EAA | Glucocorticoide, antiproliferative Immunsuppressiva, Rituximab | Entzündungsaktivität ↓, nicht bei IPF |
Therapie
Eine etablierte Fibrose lässt sich nicht zurückbilden. Ziel ist, den jährlichen FVC-Verlust zu verlangsamen und akute Exazerbationen zu verhindern, was die Prognose verbessert. Bei IPF beginnt die Therapie nach der deutschen Leitlinie ab Diagnose, auch bei noch normaler Lungenfunktion.
Antifibrotische Therapie
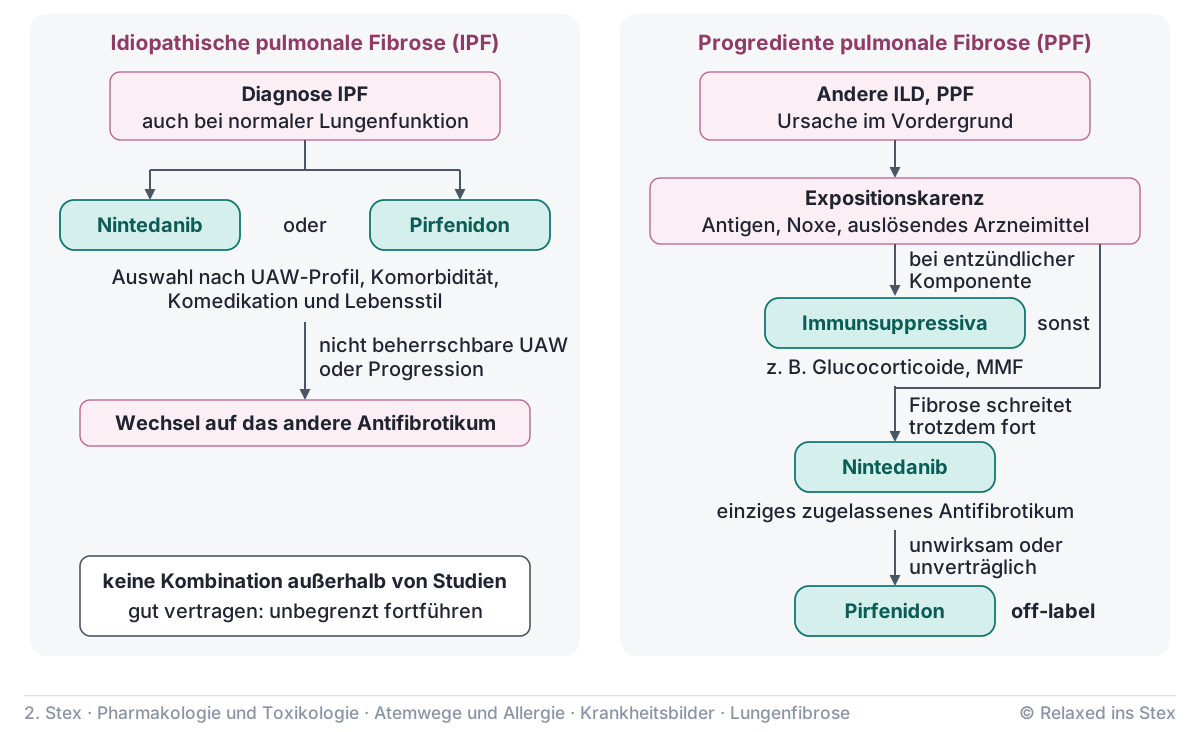
Als antifibrotische Therapie bezeichnet man Arzneistoffe, die Fibroblastenaktivierung und Matrixbildung bremsen, statt Entzündung zu unterdrücken. Nintedanib und Pirfenidon senken den FVC-Abfall bei IPF ähnlich stark. Ausgewählt wird nach Nebenwirkungsprofil, Komorbidität, Komedikation und Lebensstil.
- Prinzip: intrazellulärer, ATP-kompetitiver Hemmstoff von VEGFR, FGFR und PDGFR (Tyrosinkinase-Inhibitoren).
- Einsatz: IPF und PPF, bei PPF das einzige zugelassene Antifibrotikum.
- UAW: Diarrhö sehr häufig, Übelkeit, Transaminasen ↑, Blutungsneigung (VEGF-Hemmung), teratogen.
- Prinzip: kleines Pyridon-Derivat, Mechanismus nicht ganz geklärt: TGF-β und TNF-α ↓, Fibroblastenproliferation und Kollagensynthese ↓, antioxidativ.
- Einsatz: leichte bis mittelschwere IPF, bei PPF nur off-label nach Versagen von Nintedanib.
- UAW: Photosensibilisierung, Exanthem, Übelkeit, Appetit- und Gewichtsverlust, Transaminasen ↑. Einnahme mit Mahlzeit senkt die Spitzenspiegel und damit Übelkeit und Schwindel.
Pirfenidon wird überwiegend über CYP1A2 abgebaut: Fluvoxamin ist kontraindiziert, Ciprofloxacin nur mit Vorsicht. Rauchen induziert CYP1A2 und senkt die Exposition, gegen phototoxische Reaktionen ist konsequenter Sonnenschutz nötig.
- Wechsel: bei nicht beherrschbaren UAW oder Progression auf das andere Antifibrotikum.
- Keine Kombination: außerhalb von Studien nicht, weil mehr gastrointestinale UAW, veränderte Kinetik von Nintedanib und kein Wirksamkeitsnachweis.
- Dauer: gut vertragen unbegrenzt, auch bei Exazerbation oder fortgeschrittenem Stadium.
Antwort anzeigen
Weil Antifibrotika die Fibrose nur bremsen, nicht zurückbilden. Sie hemmen aktive Fibroblasten und Myofibroblasten, abgelagertes Kollagen und Honigwaben bleiben. Jeder FVC-Verlust ist endgültig und der Verlauf auch bei guter Ausgangsfunktion nicht vorhersagbar, deshalb Beginn ab Diagnose.
Was bei IPF nicht hilft
Die IPF galt lange als chronische Entzündung. Weil die Fibrose aber aus einer Fehlreparatur entsteht, nützen antiinflammatorische und andere Ansätze nichts oder schaden.
| Klasse | Bewertung bei IPF | warum |
|---|---|---|
| Glucocorticoide plus Azathioprin | schädlich | mehr Infekte, Exazerbationen und Todesfälle, Entzündung treibt die Fibrose nicht |
| Acetylcystein | soll nicht | kein Effekt auf die FVC, kein Zusatznutzen zu Pirfenidon |
| PPI zur Fibrosetherapie | soll nicht | kein Vorteil für Lungenfunktion oder Überleben, eine GERD wird weiter behandelt |
| Endothelin-Antagonisten (PAH), Sildenafil | soll bzw. sollte nicht | keine Besserung relevanter Endpunkte, auch nicht bei pulmonaler Hypertonie |
IPF ist Fehlreparatur, keine Entzündung: Antifibrotika bremsen, Immunsuppressiva schaden.
Andere ILD und progrediente Fibrose
Bei anderen ILD steht die Ursache im Vordergrund: Expositionskarenz (Antigen, Noxe, auslösendes Arzneimittel) und bei entzündlicher Komponente Immunsuppression. Schreitet die Fibrose trotzdem fort, kommt Nintedanib hinzu.
- Glucocorticoide: bei EAA, Autoimmun-ILD und nicht-autoimmuner ILD mit Entzündung, meist mit steroidsparendem Partner.
- Mycophenolatmofetil, Cyclophosphamid: beste Daten bei der ILD der systemischen Sklerose, MMF besser verträglich.
- Biologika: Rituximab und Tocilizumab bei RA-, SSc- und Myositis-ILD.
- Calcineurin-Inhibitoren: Tacrolimus zusätzlich zu Glucocorticoiden bei Myositis-ILD.
Neue Prinzipien und Einordnung
Neue Ansätze greifen weiter an der Fibroblastensignalgebung an, die übrigen Maßnahmen sind symptomatisch oder chirurgisch.
- Nerandomilast: bevorzugter PDE4B-Hemmer, verlangsamte in Studien den FVC-Verlust bei IPF und PPF.
- Inhalatives Treprostinil: Prostacyclin-Analogon bei ILD mit pulmonaler Hypertonie, Behandlung im PH-Zentrum.
- Sauerstoff und Transplantation: Langzeit-Sauerstoff bei Hypoxämie symptomatisch, Lungentransplantation als einzige kurative Option, Antifibrotika bis dahin weiter. Rauchstopp und Rehabilitation ergänzen.
Ein 74-jähriger Patient mit neu diagnostizierter IPF legt ein Rezept über Nintedanib vor. Er nimmt seit Monaten Acetylcystein „für die Lunge“ und Pantoprazol ohne Refluxbeschwerden. Seine Frau fragt, ob zusätzlich Pirfenidon sinnvoll wäre, das ein Bekannter erhält.
- Wie bewerten Sie Acetylcystein und Pantoprazol?
- Ist die Kombination mit Pirfenidon sinnvoll?
Lösung anzeigen
- Acetylcystein hat keinen belegten Effekt auf den FVC-Verlust und wird nicht empfohlen. Ein PPI ohne Refluxkrankheit verbessert weder Lungenfunktion noch Überleben, beide können nach Rücksprache mit dem Arzt entfallen.
- Nein. Die Kombination erhöht vor allem die gastrointestinalen UAW, verändert die Kinetik von Nintedanib und hat keinen Wirksamkeitsnachweis. Bei Unverträglichkeit oder Progression wird gewechselt, nicht kombiniert.
Teste dich
Warum?
Aussage 2
Bei der progredienten pulmonalen Fibrose ist Pirfenidon das einzige zugelassene Antifibrotikum.
Bei PPF ist Nintedanib zugelassen. Pirfenidon wird dort nur off-label eingesetzt, wenn Nintedanib versagt oder nicht vertragen wird.
Reihenfolge
Aussage 4
Pirfenidon wird überwiegend über CYP3A4 abgebaut, deshalb ist Clarithromycin kontraindiziert.
Pirfenidon wird überwiegend über CYP1A2 abgebaut. Kontraindiziert ist der starke CYP1A2-Hemmer Fluvoxamin, Rauchen senkt die Exposition durch Induktion.
Lückentext
Aussage 6
Bei IPF führt die Kombination aus Prednisolon und Azathioprin zu mehr Exazerbationen und höherer Mortalität.
Die Fibrose entsteht aus Fehlreparatur, nicht aus Entzündung. Die Immunsuppression erhöhte Infekte, Exazerbationen und Todesfälle.
Aussage 7
Nintedanib hemmt die Rezeptortyrosinkinasen von VEGF, FGF und PDGF.
Nintedanib ist ein ATP-kompetitiver Hemmstoff von VEGFR, FGFR und PDGFR und bremst so Proliferation und Migration der Fibroblasten.
Zuordnen
Aussage 9
Die Lungenfibrose verursacht typischerweise eine obstruktive Ventilationsstörung.
Die steife, fibrotische Lunge führt zu einer restriktiven Störung mit FVC-Abfall, dazu kommt eine Diffusionsstörung.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.