Serin/Threonin-Kinase-Inhibitoren
BRAF-, MEK-, CDK4/6- und KRAS-G12C-Inhibitoren hemmen biomarkerdefinierte Knoten der MAPK-Kaskade und des Zellzyklus. Den Kern bilden die paradoxe MAPK-Aktivierung als Grund für die BRAF/MEK-Kombination und der G1-Arrest durch CDK4/6-Hemmung.
Dein roter Faden
- Einordnung: Orale, biomarkergesteuerte Hemmstoffe von BRAF, MEK, CDK4/6 und KRAS-G12C hinter dem Wachstumsfaktor-Rezeptor.
- MAPK-Weg: RAS → RAF → MEK → ERK; BRAF-V600E signalisiert als Monomer RAS-unabhängig und wird ATP-kompetitiv gehemmt.
- Paradoxe Aktivierung: Im BRAF-Wildtyp mit aktivem RAS transaktiviert der Inhibitor CRAF im Dimer, daher Plattenepithelkarzinome und keine Gabe ohne Mutation.
- Vertikale Blockade: Der allosterische MEK-Inhibitor fängt paradoxes Signal und Reaktivierung ab, wirkt besser und verzögert Resistenz.
- CDK4/6 und Zellzyklus: Rb bleibt hypophosphoryliert, E2F gebunden, G1-Arrest; mit endokriner Therapie beim HR-positiven Mammakarzinom.
- Toxizitäten: BRAF Haut und Photosensibilität, MEK Exanthem, Retinopathie, LVEF ↓; Palbociclib und Ribociclib Neutropenie, Ribociclib QT, Abemaciclib Diarrhö.
- Wechselwirkungen: CYP3A4-Substrate; Ribociclib hemmt, Dabrafenib und Sotorasib induzieren CYP3A4; QT-Verlängerer meiden.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Serin/Threonin-Kinase-Inhibitoren hemmen Proteinkinasen, die Serin- oder Threoninreste ihrer Substrate phosphorylieren. So unterbrechen sie onkogene Proliferationssignale. Anders als die Tyrosinkinase-Inhibitoren greifen sie hinter dem Rezeptor an: in der MAPK-Kaskade und am Zellzyklus-Motor. Alle werden oral gegeben und nur nach Nachweis des Biomarkers eingesetzt.
- BRAF-Inhibitoren: ATP-kompetitiv gegen mutiertes BRAF-V600, praktisch immer mit einem MEK-Inhibitor kombiniert.
- MEK-Inhibitoren: allosterisch, Partner der vertikalen Blockade.
- CDK4/6-Inhibitoren: G1-Arrest, mit endokriner Therapie beim HR-positiven Mammakarzinom.
- KRAS-G12C-Inhibitoren: kovalent und mutationsselektiv, streng genommen GTPase- statt Kinasehemmer, Nische beim NSCLC.
- mTOR-Inhibitoren (Everolimus) haben ihre Heimat bei den Calcineurin- und mTOR-Inhibitoren.
Typischer Vertreter ist Dabrafenib, das zusammen mit Trametinib das Prinzip der vertikalen Blockade verkörpert.
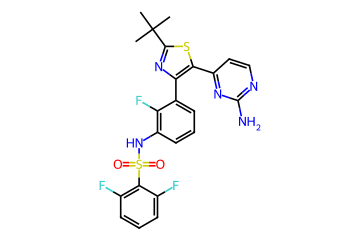
- Prinzip: ATP-kompetitive Hemmung von BRAF-V600E/K → ERK-Signal im Tumor ↓
- Kinetik: oral, nüchtern einnehmen; Abbau über CYP2C8 und CYP3A4, induziert selbst CYP3A4
- Einsatz: mit Trametinib beim BRAF-V600-mutierten Melanom (adjuvant und metastasiert) und NSCLC
- Besonderheit: in der Kombination häufig Fieber
Vertreter
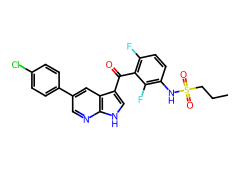
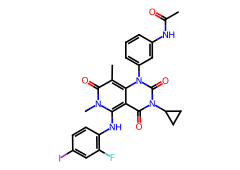
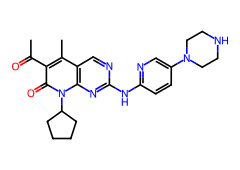
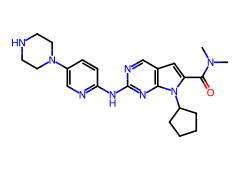
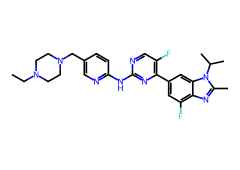
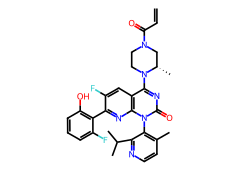
Die Vertreter unterscheiden sich vor allem nach ihrem Target in der Signalkette. BRAF- und MEK-Inhibitoren werden als feste Paare eingesetzt (neben Dabrafenib/Trametinib auch Vemurafenib/Cobimetinib und Encorafenib/Binimetinib). Die drei CDK4/6-Inhibitoren trennen Selektivität, Einnahmeschema und Leit-UAW.
Wirkmechanismus
Die MAPK-Kaskade überträgt Wachstumssignale vom Rezeptor in den Zellkern; BRAF-V600E koppelt sie vom Rezeptor ab.
- Start: Rezeptor-Tyrosinkinase → RAS-GTP → RAF-Dimer (BRAF/CRAF)
- Kaskade: RAF phosphoryliert MEK1/2, MEK phosphoryliert ERK1/2
- Effekt: ERK → Transkriptionsfaktoren → Cyclin D ↑, Proliferation
- BRAF-V600E: Glutamat imitiert die Aktivierungsphosphorylierung → BRAF signalisiert als Monomer, RAS-unabhängig
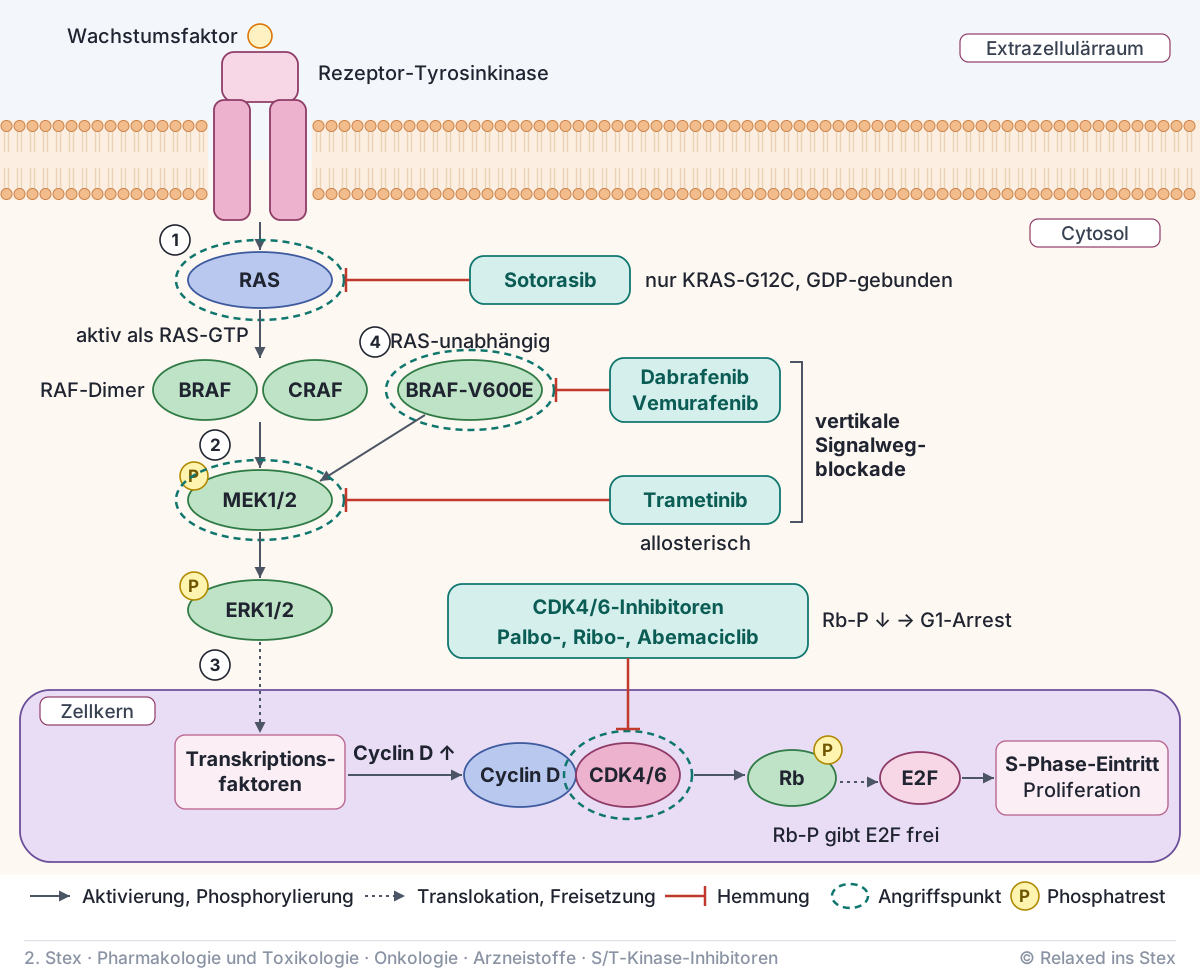
BRAF-Inhibitoren hemmen das V600E-Monomer und schalten ERK im Tumor ab. In Zellen ohne BRAF-Mutation kehrt sich der Effekt um.
In BRAF-Wildtyp-Zellen mit aktivem RAS bindet der Inhibitor einen Protomer des RAF-Dimers und transaktiviert den freien Partner (meist CRAF): Das ERK-Signal steigt statt zu sinken.
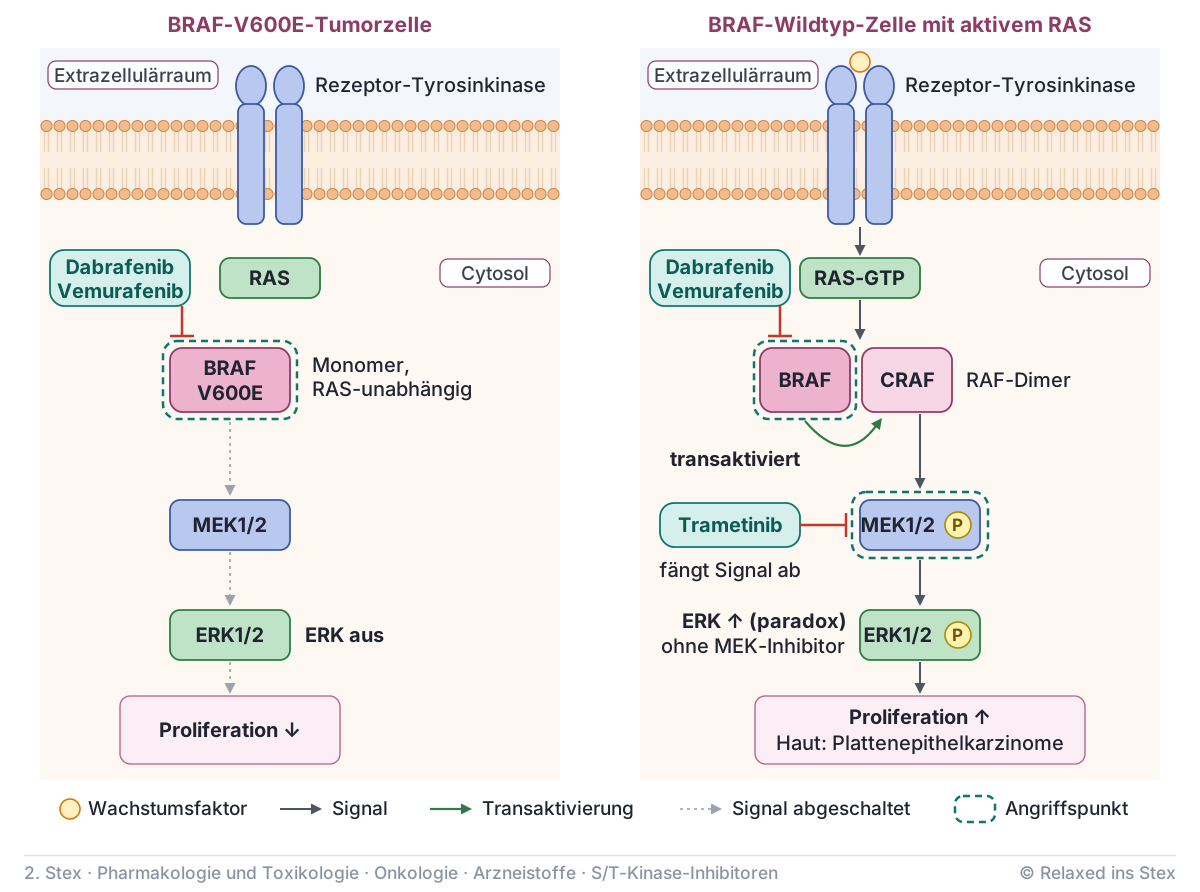
Allosterische MEK-Inhibitoren wie Trametinib binden in eine Tasche neben der ATP-Bindestelle und fixieren MEK inaktiv, ohne mit ATP zu konkurrieren. Die Hemmung zweier Stufen derselben Kaskade (vertikale Signalwegblockade) fängt das paradoxe Signal und jede Reaktivierung oberhalb von MEK ab.
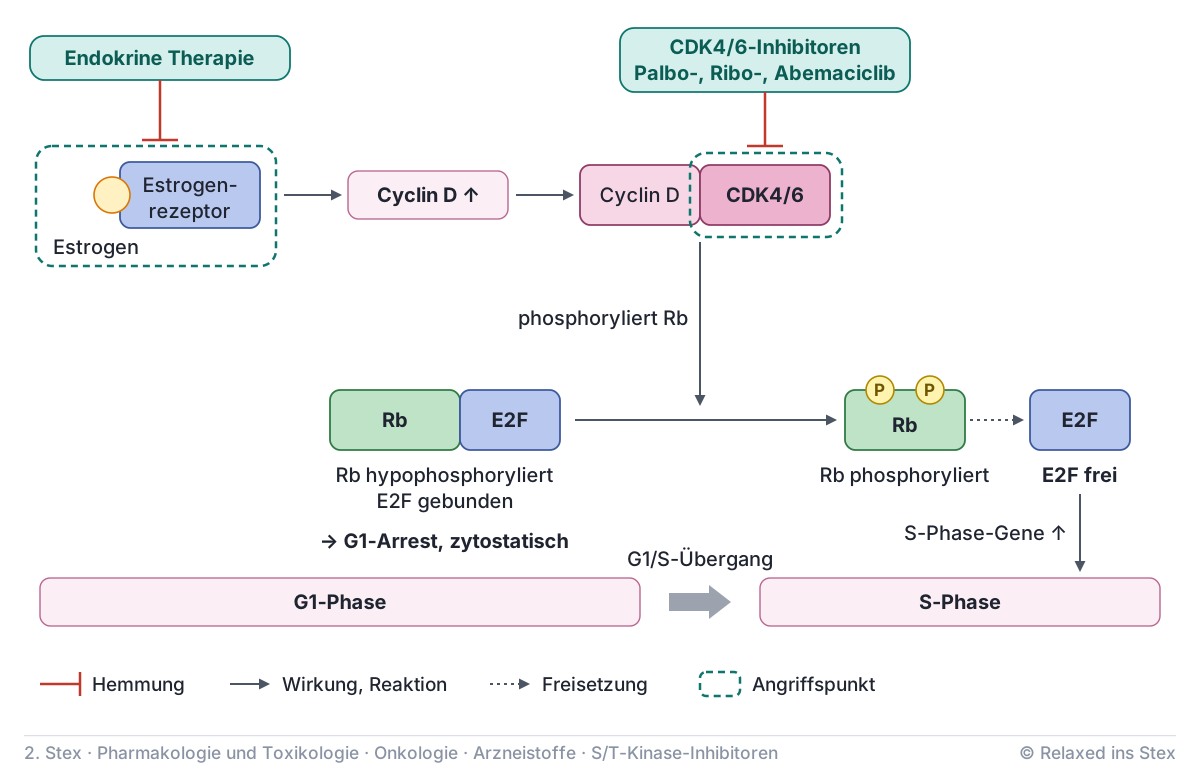
CDK4/6-Hemmung: Der Cyclin-D-CDK4/6-Komplex phosphoryliert das Retinoblastom-Protein (Rb), das daraufhin E2F freigibt und den Eintritt in die S-Phase erlaubt (Zellzyklus). Die Inhibitoren halten Rb hypophosphoryliert → G1-Arrest, überwiegend zytostatisch; Voraussetzung ist funktionsfähiges Rb. Estrogen treibt Cyclin D, daher die Synergie mit endokriner Therapie.
KRAS-G12C: Die Mutation ersetzt Glycin 12 durch Cystein. Sotorasib bindet kovalent an dieses Cystein in der Switch-II-Tasche, nur im GDP-gebundenen Zustand, und arretiert KRAS inaktiv; Wildtyp-KRAS bleibt unberührt.
Wirkungen und Anwendung
Die Wirkung hängt am Target: Ohne nachgewiesenen Biomarker gibt es keinen Einsatz.
- BRAF + MEK: BRAF-V600-mutiertes Melanom (metastasiert, Dabrafenib/Trametinib auch adjuvant), BRAF-V600E-NSCLC.
- CDK4/6 + endokrine Therapie: HR-positives, HER2-negatives fortgeschrittenes Mammakarzinom, mit Aromatasehemmer oder Fulvestrant (Antiestrogene), prämenopausal plus GnRH-Analogon; Abemaciclib und Ribociclib auch adjuvant bei hohem Rückfallrisiko.
- KRAS-G12C: Sotorasib beim vorbehandelten NSCLC.
- Biomarker: BRAF-V600, Hormonrezeptorstatus, KRAS-G12C; RAS-Mutationen sagen zugleich Resistenz gegen EGFR-Antikörper voraus.
Pharmakokinetik
Alle Vertreter werden oral gegeben und überwiegend hepatisch eliminiert.
- CYP3A4: Hauptabbauweg der meisten Vertreter, Dabrafenib zusätzlich CYP2C8; Trametinib wird CYP-unabhängig deacetyliert und hat eine lange Halbwertszeit.
- Eigene Enzymeffekte: Dabrafenib und Sotorasib induzieren CYP3A4, Ribociclib hemmt es.
- Resorption: Dabrafenib nüchtern; Sotorasib löst sich pH-abhängig und braucht saures Magenmilieu.
- Schema: Palbociclib und Ribociclib drei Wochen Einnahme, eine Woche Pause, damit sich die Neutrophilen erholen; Abemaciclib kontinuierlich, weil weniger myelotoxisch.
Unerwünschte Wirkungen
Die Toxizitäten folgen dem Target: MAPK-Signale braucht auch gesundes Gewebe, CDK6 die Hämatopoese.
| UAW | warum | |
|---|---|---|
Haut |
Hyperkeratosen, Keratoakanthome, kutane Plattenepithelkarzinome | BRAF-Monotherapie |
Haut |
Photosensibilität | v. a. Vemurafenib |
ZNS |
Fieber, Schüttelfrost | Dabrafenib + Trametinib |
Haut · Magen-Darm |
Akneiformes Exanthem, Diarrhö | MEK |
Auge · Herz |
Seröse Retinopathie, LVEF ↓ | MEK |
Blut |
Neutropenie | v. a. Palbociclib, Ribociclib |
Magen-Darm |
Diarrhö | Abemaciclib, Sotorasib |
Herz |
QT-Verlängerung | Ribociclib, Vemurafenib |
Leber |
Transaminasen ↑ | Sotorasib, Ribociclib |
Kontraindikationen und Wechselwirkungen
Weil fast alle Vertreter CYP3A4-Substrate mit enger therapeutischer Breite sind, entscheidet die Komedikation über Wirkung und Toxizität.
- CYP3A4-Inhibitoren (Clarithromycin, Itraconazol, Ritonavir, Grapefruit): Spiegel ↑ → Neutropenie, QT, Diarrhö.
- CYP3A4-Induktoren (Rifampicin, Carbamazepin, Johanniskraut): Spiegel ↓ → Wirkverlust.
- Ribociclib als Täter: hemmt CYP3A4 → Substrate wie Tacrolimus oder Ciclosporin steigen.
- Säureblocker: PPI und H₂-Antagonisten mindern die Resorption von Sotorasib.
- QT-verlängernde Arzneistoffe: additiv unter Ribociclib und Vemurafenib, EKG und Elektrolyte kontrollieren.
- Sonnenschutz: unter Vemurafenib konsequenter UVA-Breitbandschutz.
- Schwangerschaft: kontraindiziert (embryotoxisch), sichere Kontrazeption nötig.
Ribociclib wird nicht mit Tamoxifen kombiniert, weil sich beide QT-Verlängerungen addieren; endokriner Partner ist ein Aromatasehemmer oder Fulvestrant.
Eine 34-jährige Patientin erhält Dabrafenib und Trametinib. Sie nimmt eine Kombinationspille und möchte wegen gedrückter Stimmung Johanniskraut kaufen.
- Was ist zur Kontrazeption zu sagen?
- Spricht etwas gegen Johanniskraut?
Lösung anzeigen
- Dabrafenib induziert CYP3A4 und beschleunigt den Abbau von Estrogen und Gestagen, die Pille ist daher nicht mehr sicher. Weil die Therapie embryotoxisch ist, braucht sie eine zuverlässige nicht-hormonelle Methode.
- Johanniskraut induziert ebenfalls CYP3A4 und senkt die Dabrafenib-Spiegel, es droht Wirkverlust. Davon abraten und die Stimmung mit dem Onkologen besprechen.
Unterschiede innerhalb der Klasse
Bei BRAF-Inhibitoren ist die Kombination Standard, bei CDK4/6-Inhibitoren entscheiden Selektivität und Schema.
Unter BRAF-Monotherapie reaktiviert der Tumor ERK nach wenigen Monaten (NRAS-Mutation, BRAF-Spleißvarianten, CRAF-Signal), und gesunde Haut wird paradox stimuliert. Der MEK-Inhibitor blockiert beides unterhalb von RAF: Ansprechen und Überleben steigen, Plattenepithelkarzinome werden seltener. Dafür kommen MEK-typische UAW hinzu.
BRAF-Inhibitor nie ohne BRAF-Mutation: Im RAS-aktiven Wildtyp wirkt er als Aktivator.
| Palbociclib | Ribociclib | Abemaciclib | |
|---|---|---|---|
| Schema | mit Pause | mit Pause | kontinuierlich |
| Selektivität | CDK4 ≈ CDK6 | CDK4 > CDK6 | CDK4 ≫ CDK6 |
| Leit-UAW | Neutropenie | Neutropenie, QT, Leber | Diarrhö |
Antwort anzeigen
Palbociclib arretiert die myeloischen Vorläufer reversibel in G1, ohne DNA-Schäden oder Apoptose. In der Einnahmepause proliferieren sie rasch wieder. Deshalb ist febrile Neutropenie selten, während Zytostatika die Vorläufer abtöten.
Teste dich
Aussage 1
In BRAF-Wildtyp-Zellen mit aktivem RAS können BRAF-Inhibitoren das ERK-Signal steigern.
Das ist die paradoxe MAPK-Aktivierung: Der Inhibitor bindet einen Protomer des RAF-Dimers und transaktiviert den Partner.
Warum?
Aussage 3
Protonenpumpeninhibitoren vermindern die Resorption von Sotorasib.
Sotorasib löst sich pH-abhängig und braucht saures Magenmilieu; PPI und H₂-Antagonisten sollten gemieden werden.
Aussage 4
Unter BRAF/MEK-Kombination treten kutane Plattenepithelkarzinome häufiger auf als unter BRAF-Monotherapie.
Umgekehrt: Der MEK-Inhibitor blockiert die paradoxe Aktivierung unterhalb von RAF, die Hauttumoren werden seltener.
Aussage 5
Ribociclib induziert CYP3A4 und senkt so die Spiegel von Tacrolimus.
Ribociclib hemmt CYP3A4; Spiegel von Substraten wie Tacrolimus oder Ciclosporin steigen. Induktoren sind Dabrafenib und Sotorasib.
Lückentext
Reihenfolge
Zuordnen
Aussage 9
Voraussetzung für die Wirkung von CDK4/6-Inhibitoren ist ein funktionsfähiges Rb-Protein.
CDK4/6-Inhibitoren wirken, indem sie Rb hypophosphoryliert halten und so E2F gebunden bleibt; ohne funktionsfähiges Rb fehlt der Angriffspunkt.
Aussage 10
Trametinib hemmt MEK ATP-kompetitiv in der ATP-Bindetasche.
Trametinib ist ein allosterischer MEK-Inhibitor: Er bindet in eine Tasche neben der ATP-Bindestelle und fixiert MEK inaktiv, ohne mit ATP zu konkurrieren.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.