Lipoproteinstoffwechsel
Lipide reisen im Plasma als Lipoproteine. Diese Seite behandelt die Lipoproteinklassen, ihre Apolipoproteine sowie den exogenen, endogenen und reversen Transportweg. Im Zentrum steht die Achse SREBP-2, LDL-Rezeptor und PCSK9 in der Leberzelle, an der fast alle LDL-Senker ansetzen.
Dein roter Faden
- Lipoproteine: Ein hydrophober Kern aus TG und Cholesterinestern steckt in einer Hülle aus Phospholipiden und Apolipoproteinen. Nach steigender Dichte unterscheidet man Chylomikronen, VLDL, IDL, LDL und HDL.
- Apolipoproteine: ApoB-100 und ApoE sind Liganden des LDL-Rezeptors, ApoB-48 bindet nicht. ApoC-II aktiviert die LPL, ApoA-I trägt das HDL und aktiviert die LCAT.
- Exogener und endogener Weg: Chylomikronen aus dem Darm und VLDL aus der Leber verlieren an der LPL ihre TG. Aus VLDL entsteht über IDL das LDL, das über den LDL-Rezeptor endozytiert wird.
- Homöostase der Leberzelle: Die HMG-CoA-Reduktase ist Schrittmacher des Mevalonatwegs. Sinkt das Zellcholesterin, steigert aktiviertes SREBP-2 die Bildung von HMG-CoA-Reduktase, LDL-Rezeptor und PCSK9.
- PCSK9 und Gallensäuren: PCSK9 schickt den LDL-Rezeptor in den lysosomalen Abbau. Wird der enterohepatische Kreislauf unterbrochen, verbraucht die Leber Cholesterin für neue Gallensäuren und aktiviert SREBP-2.
- Reverser Transport: HDL nimmt über ABCA1 Cholesterin aus der Peripherie auf und gibt es über SR-B1 oder via CETP an die Leber ab. HDL-Anhebung ist kein Therapieprinzip, weil HDL-Cholesterin nur ein Marker ist.
- Angriffspunkte: Statine, Bempedoinsäure, Ezetimib, PCSK9-Hemmer und Gallensäurebinder erhöhen alle die LDL-Rezeptor-Dichte. Fibrate und Omega-3-Fettsäuren senken die TG.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Orientierung
Lipide sind im Plasma unlöslich und werden deshalb in Lipoproteinen transportiert. Der Lipoproteinstoffwechsel ist die Grundlage der Lipidsenker, denn fast alle senken das LDL-Cholesterin über denselben Regelkreis der Leberzelle.
- Funktionen des Cholesterins: Membranbaustein sowie Vorstufe von Gallensäuren, Steroidhormonen und Vitamin D.
- Herkunft: überwiegend Eigensynthese, vor allem in der Leber. Hinzu kommt Cholesterin aus Nahrung und Galle, das im Dünndarm über den Transporter NPC1L1 (Niemann-Pick C1-Like 1) resorbiert wird.
Lipoproteine
Lipoproteine bestehen aus einem hydrophoben Kern aus Triglyceriden (TG) und Cholesterinestern. Die amphiphile Hülle besteht aus Phospholipiden, freiem Cholesterin und Apolipoproteinen, die als Strukturproteine, Rezeptorliganden und Enzymkofaktoren dienen. Je höher der Proteinanteil, desto höher die Dichte und desto kleiner das Partikel.
| Klasse | Bildung | Hauptlipid im Kern | Apolipoproteine |
|---|---|---|---|
| Chylomikronen | Darm | Nahrungs-TG | ApoB-48, ApoC-II, ApoE |
| VLDL | Leber | endogene TG | ApoB-100, ApoC-II, ApoE |
| IDL | aus VLDL | TG und Cholesterinester | ApoB-100, ApoE |
| LDL | aus IDL | Cholesterinester | ApoB-100 |
| HDL | Leber, Darm | Cholesterinester | ApoA-I |
Die Apolipoproteine entscheiden, wohin ein Partikel gelangt:
- ApoB-100: ein Molekül je Partikel, Ligand des LDL-Rezeptors.
- ApoB-48: im Darm durch mRNA-Editing verkürzt, ohne Bindungsdomäne für den LDL-Rezeptor.
- ApoE: Ligand für den LDL-Rezeptor und für LRP1 (LDL-receptor-related protein 1), vermittelt die Aufnahme der Remnants in die Leber.
Lipoprotein(a) ist ein LDL-Partikel, dessen ApoB-100 über eine Disulfidbrücke an das plasminogenähnliche Apo(a) gekoppelt ist. Seine Bedeutung als Risikofaktor wird bei den Hyperlipoproteinämien behandelt.
Exogener und endogener Weg
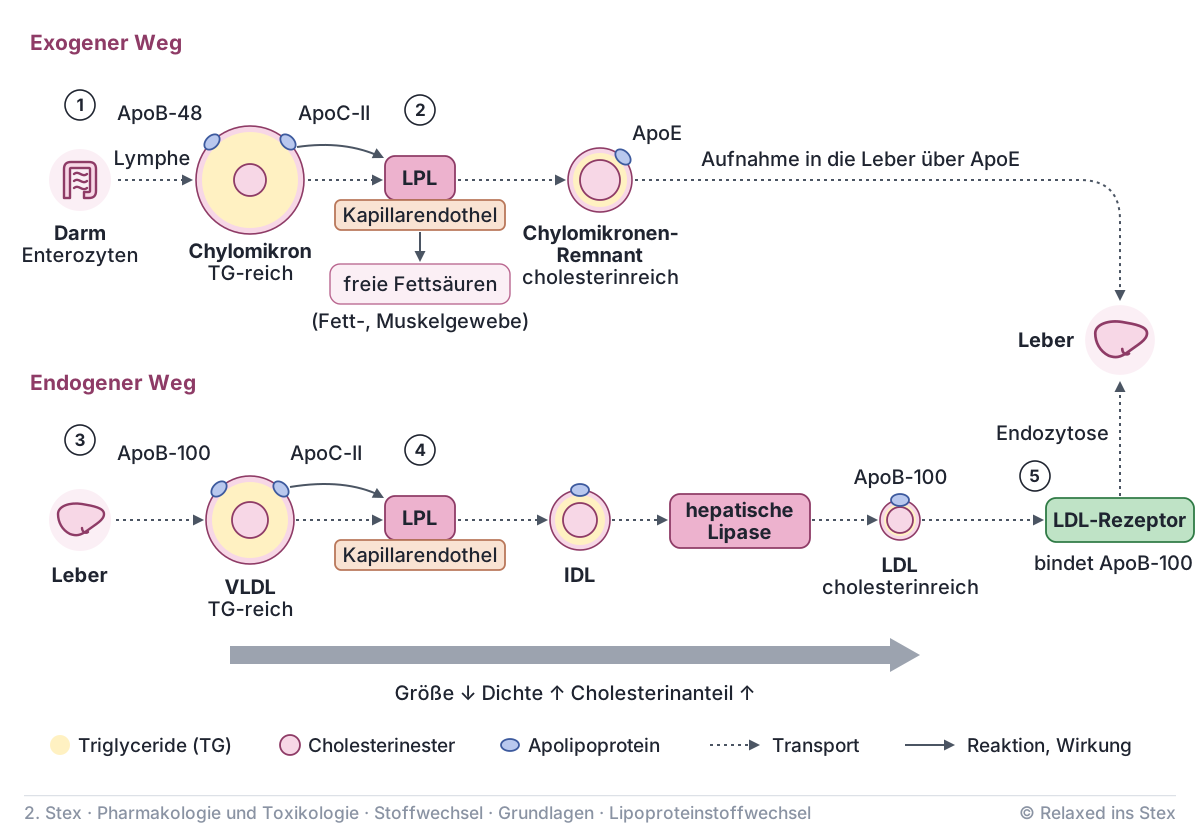
Beide Wege folgen demselben Prinzip: Triglyceridreiche Partikel geben an der Lipoproteinlipase (LPL) ihre TG ab und werden zu kleineren, cholesterinreichen Partikeln.
- Darm: Enterozyten verpacken TG, Cholesterinester und ApoB-48 zu Chylomikronen. Diese erreichen über die Lymphe das Blut und umgehen dabei die Leber.
- Lipolyse: Die LPL sitzt am Kapillarendothel von Fett- und Muskelgewebe. Aktiviert durch ApoC-II, spaltet sie TG zu freien Fettsäuren → Chylomikronen-Remnants → Aufnahme in die Leber über ApoE.
- Leber: sezerniert VLDL mit ApoB-100.
- Endogene Kaskade: VLDL → (LPL) → IDL → (hepatische Lipase) → LDL.
- LDL-Rezeptor: bindet ApoB-100 und nimmt LDL durch rezeptorvermittelte Endozytose auf (Membrantransport). Im sauren Endosom löst sich das LDL vom Rezeptor. Der Rezeptor kehrt an die Oberfläche zurück, das LDL wird lysosomal abgebaut.
Die Leber trägt die meisten LDL-Rezeptoren. Ihre Dichte bestimmt, wie schnell LDL aus dem Plasma verschwindet.
Cholesterinhomöostase der Leberzelle
Die Leberzelle regelt Cholesterinsynthese und LDL-Aufnahme gemeinsam. Im Mevalonatweg entsteht aus Acetyl-CoA über HMG-CoA, Mevalonat, Isoprenoide und Squalen das Cholesterin. Schrittmacher ist die HMG-CoA-Reduktase: Sie reduziert HMG-CoA NADPH-abhängig zu Mevalonat.
SREBP-2 (Sterol Regulatory Element-Binding Protein 2) misst das Cholesterin der ER-Membran und schaltet die passenden Gene an:
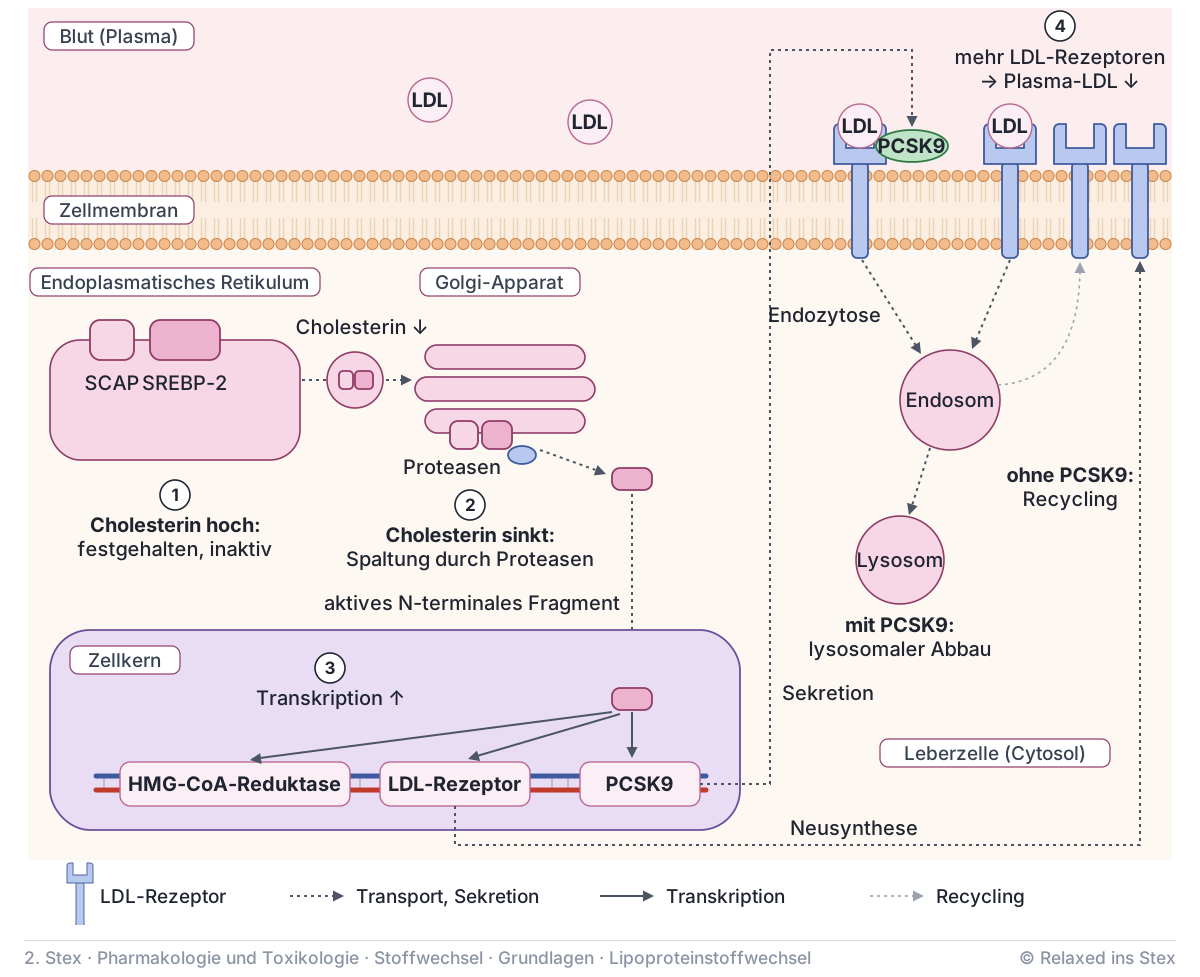
- Cholesterin hoch: SREBP-2 wird mit seinem Begleitprotein SCAP im endoplasmatischen Retikulum festgehalten und bleibt inaktiv.
- Cholesterin sinkt: SCAP bringt SREBP-2 in den Golgi-Apparat. Dort spalten Proteasen das aktive N-terminale Fragment ab.
- Zellkern: Das Fragment steigert die Transkription von HMG-CoA-Reduktase, LDL-Rezeptor und PCSK9.
- Folge: mehr LDL-Rezeptoren an der Oberfläche → Plasma-LDL ↓.
PCSK9 (Proproteinkonvertase Subtilisin/Kexin Typ 9) wird von der Leber sezerniert und bindet an den LDL-Rezeptor. Nach der Endozytose lenkt es den Rezeptor in den lysosomalen Abbau statt ins Recycling. Weil SREBP-2 auch PCSK9 induziert, bremst die Zelle ihre eigene Rezeptorvermehrung.
Cholesterin verlässt den Körper über die Galle, unverändert oder als Gallensäure (Schrittmacherenzym CYP7A1). Im enterohepatischen Kreislauf werden die Gallensäuren im terminalen Ileum fast vollständig rückresorbiert und hemmen über den Kernrezeptor FXR ihre eigene Neusynthese. Wird dieser Kreislauf unterbrochen, verbraucht die Leber mehr Cholesterin für neue Gallensäuren, und SREBP-2 wird aktiviert.
Wer das Cholesterin der Leberzelle senkt oder den LDL-Rezeptor schützt, erhöht die Rezeptordichte und senkt damit das Plasma-LDL. SREBP-2, LDL-Rezeptor und PCSK9 bilden die gemeinsame Achse der LDL-Senker.
Reverser Cholesterintransport
Der reverse Cholesterintransport bringt Cholesterin aus peripheren Zellen, etwa aus Makrophagen der Gefäßwand, zurück zur Leber.
- Aufnahme: Lipidarmes ApoA-I nimmt über den Transporter ABCA1 freies Cholesterin auf. Die von ApoA-I aktivierte LCAT (Lecithin-Cholesterin-Acyltransferase) verestert es, so entsteht reifes HDL.
- Direkter Rückweg: Die Cholesterinester gelangen über den Scavenger-Rezeptor SR-B1 in die Leber.
- Indirekter Rückweg: CETP (Cholesterinester-Transferprotein) tauscht Cholesterinester aus HDL gegen TG aus VLDL und LDL. Die Leber nimmt sie anschließend über den LDL-Rezeptor auf.
Antwort anzeigen
Das HDL-Cholesterin ist vor allem ein Marker und kein kausaler Schutzfaktor. Gemessen wird die Cholesterinmenge im Partikel, nicht der Efflux aus der Gefäßwand. CETP-Hemmer haben das HDL-Cholesterin stark angehoben, ohne dass diese Anhebung kardiovaskuläre Ereignisse verhindert hätte. Kausal sind die ApoB-haltigen Lipoproteine, deshalb zielt die Therapie auf die LDL-Senkung.
Pharmakologische Angriffspunkte
Die meisten LDL-Senker treffen sich an einer gemeinsamen Endstrecke, der LDL-Rezeptor-Dichte der Leber. Nur Fibrate und Omega-3-Fettsäuren zielen auf die triglyceridreichen Lipoproteine.
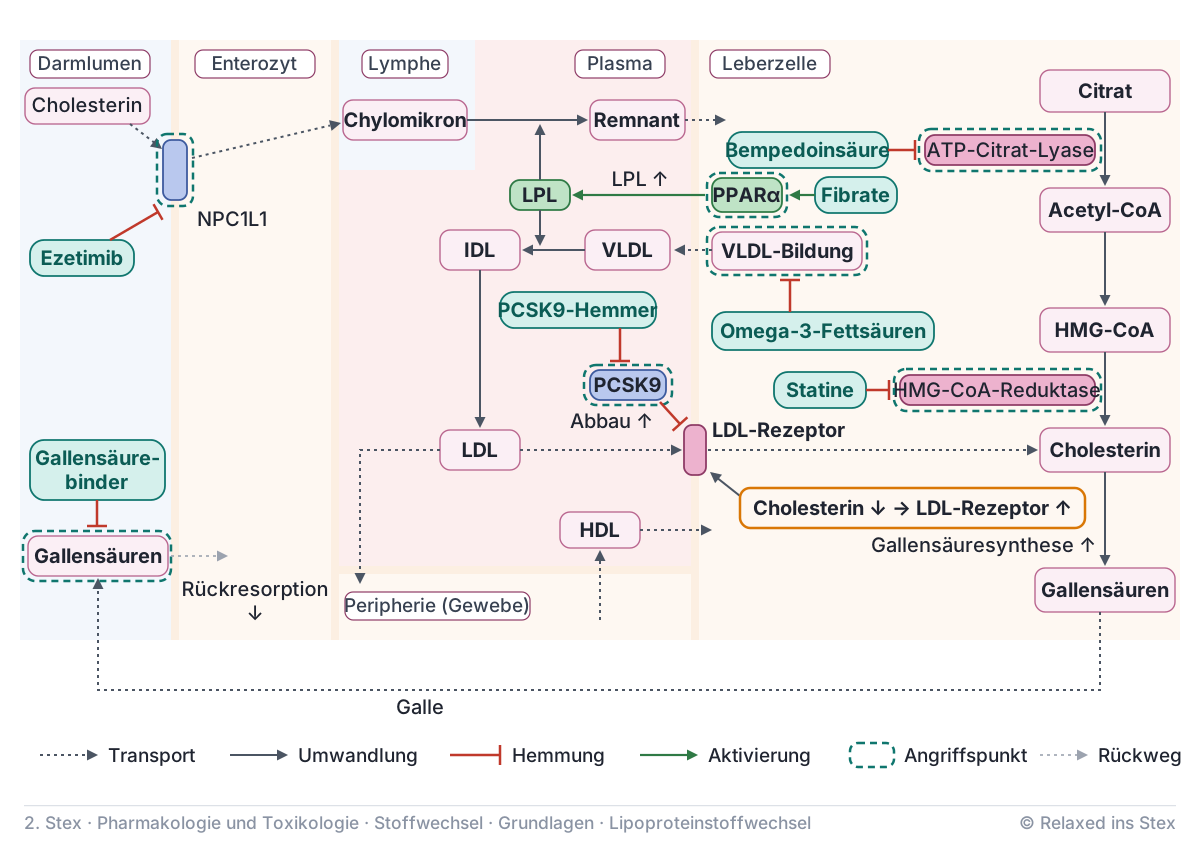
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| HMG-CoA-Reduktase | Statine | Synthese ↓ → LDL-Rezeptor ↑ |
| ATP-Citrat-Lyase (oberhalb der HMG-CoA-Reduktase) | Bempedoinsäure | Synthese ↓ → LDL-Rezeptor ↑ |
| NPC1L1 im Enterozyten | Ezetimib | Resorption ↓ → LDL-Rezeptor ↑ |
| PCSK9 | PCSK9-Hemmer | Rezeptorabbau ↓ → LDL-Rezeptor ↑ |
| Gallensäuren im Darm | Gallensäurebinder | Gallensäuresynthese ↑ → LDL-Rezeptor ↑ |
| PPARα | Fibrate | LPL ↑ → TG ↓ |
| hepatische VLDL-Bildung | Omega-3-Fettsäuren | VLDL ↓ → TG ↓ |
Aus der Achse folgt die Logik der Kombinationen: Unter einem Statin steigen kompensatorisch die Cholesterinresorption und die PCSK9-Bildung. Ezetimib bzw. PCSK9-Hemmer blockieren genau diese Gegenregulation und senken das LDL zusätzlich.
Teste dich
Aussage 1
CETP überträgt Cholesterinester aus HDL auf VLDL und LDL und erhält dafür Triglyceride.
Das ist der indirekte Rückweg des reversen Cholesterintransports. Das Cholesterin erreicht die Leber anschließend über den LDL-Rezeptor.
Aussage 2
ApoC-II aktiviert die Lipoproteinlipase am Kapillarendothel.
ApoC-II auf Chylomikronen und VLDL ist der Kofaktor der LPL, die die TG zu freien Fettsäuren spaltet.
Zuordnen
Reihenfolge
Lückentext
Aussage 6
ApoB-48 ist der Ligand, über den Chylomikronen-Remnants an den LDL-Rezeptor binden.
ApoB-48 ist durch mRNA-Editing verkürzt und hat keine Bindungsdomäne für den LDL-Rezeptor. Die Remnants werden über ApoE in die Leber aufgenommen.
Aussage 7
Chylomikronen gelangen über die Pfortader direkt zur Leber.
Chylomikronen erreichen das Blut über die Lymphe und umgehen dabei die Leber. Erst ihre Remnants nimmt die Leber über ApoE auf.
Warum?
Aussage 9
Sinkt das Cholesterin in der Leberzelle, wird SREBP-2 verstärkt im ER zurückgehalten.
Umgekehrt: Bei Cholesterinmangel bringt SCAP das SREBP-2 in den Golgi-Apparat. Dort wird es gespalten und aktiviert im Kern die Zielgene.
Aussage 10
PCSK9 lenkt den LDL-Rezeptor nach der Endozytose in den lysosomalen Abbau.
Ohne PCSK9 kehrt der Rezeptor an die Zelloberfläche zurück. Mit PCSK9 wird er abgebaut, die Rezeptordichte sinkt.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.