Therapeutisches Drug Monitoring
Therapeutisches Drug Monitoring steuert die Dosis über gemessene Arzneistoffkonzentrationen. Kern sind die Voraussetzungen (enge Breite, hohe Variabilität, kein klinischer Wirkparameter), die Wahl von Tal- oder Spitzenspiegel und die kritische Interpretation abweichender Werte.
Dein roter Faden
- Definition: TDM misst die Arzneistoffkonzentration im Blut, um die Dosis individuell im therapeutischen Bereich zu halten.
- Voraussetzungen: Konzentrations-Wirkungs-Beziehung, enge therapeutische Breite, hohe interindividuelle Variabilität und fehlender klinischer Wirkparameter müssen zusammentreffen.
- Durchführung: Messung im Steady State mit dokumentierter Abnahmezeit, meist als gut reproduzierbarer Talspiegel; der Spitzenspiegel nur bei konzentrationsabhängiger Wirkung wie bei Aminoglykosiden.
- Gesamt vs. frei: Assays messen die Gesamtkonzentration, bei Hypalbuminämie kann der freie Anteil von Phenytoin oder Valproinsäure trotz normalem Gesamtspiegel toxisch sein.
- Kandidaten: Aminoglykoside, Vancomycin, Lithium, Digoxin, Phenytoin und Carbamazepin, Calcineurin-Inhibitoren und Theophyllin, jeweils wegen enger Breite plus variabler Kinetik.
- Interpretation: Vor jeder Dosisänderung Präanalytik, Adhärenz, Interaktionen und Organfunktion prüfen; proportionale Anpassung nur bei linearer Kinetik.
- Steuerinstrument: TDM schließt den Regelkreis der Dosierung und ergänzt die Pharmakogenetik, die vor Therapiebeginn die Startdosis verbessert.
Prinzip und Voraussetzungen
Therapeutisches Drug Monitoring (TDM) ist die Messung der Arzneistoffkonzentration im Blut, meist in Serum oder Plasma, um die Dosis individuell zu steuern. Es lohnt sich dort, wo dieselbe Dosis bei verschiedenen Patienten sehr unterschiedliche Spiegel erzeugt und Fehldosierungen schwer wiegen.
Konzentrationsbereich, in dem die meisten Patienten ausreichend ansprechen, ohne relevante Toxizität zu entwickeln. Er ist ein statistischer Orientierungswert, kein individueller Sollwert.
TDM ist nur sinnvoll, wenn mehrere Voraussetzungen zusammentreffen:
- Konzentrations-Wirkungs-Beziehung: Der Plasmaspiegel muss die Konzentration am Wirkort abbilden. Bei irreversibel wirkenden Stoffen (ASS, Protonenpumpenhemmer) sind Spiegel und Wirkung entkoppelt, TDM ist dann wertlos.
- Enge therapeutische Breite: Wirksame und toxische Konzentrationen liegen dicht beieinander (Konzept: Dosis-Wirkungs-Beziehung).
- Hohe interindividuelle Variabilität: Organfunktion, Genetik, Interaktionen und Adhärenz machen den Spiegel aus der Dosis kaum vorhersagbar.
- Fehlender klinischer Wirkparameter: Ist die Wirkung direkt messbar (Blutdruck, Blutzucker, INR), steuert man nach ihr. Anfalls-, Rezidiv- oder Abstoßungsprophylaxe zeigen ein Versagen erst, wenn der Schaden eingetreten ist.
Antwort anzeigen
Für Phenprocoumon gibt es mit der INR einen direkten Wirkparameter, der alle kinetischen und dynamischen Einflüsse integriert. Ein Spiegel brächte keine Zusatzinformation. Bei Tacrolimus fehlt ein solcher Parameter: Unterdosierung zeigt sich erst als Abstoßung, Überdosierung als Nephrotoxizität. Bei enger Breite und stark schwankender CYP3A4-abhängiger Kinetik bleibt nur die Steuerung über den Talspiegel.
Durchführung
Gemessen wird in der Regel im Steady State, also frühestens nach etwa vier bis fünf Halbwertszeiten unter unveränderter Dosis. Früher abgenommene Spiegel unterschätzen die spätere Konzentration.
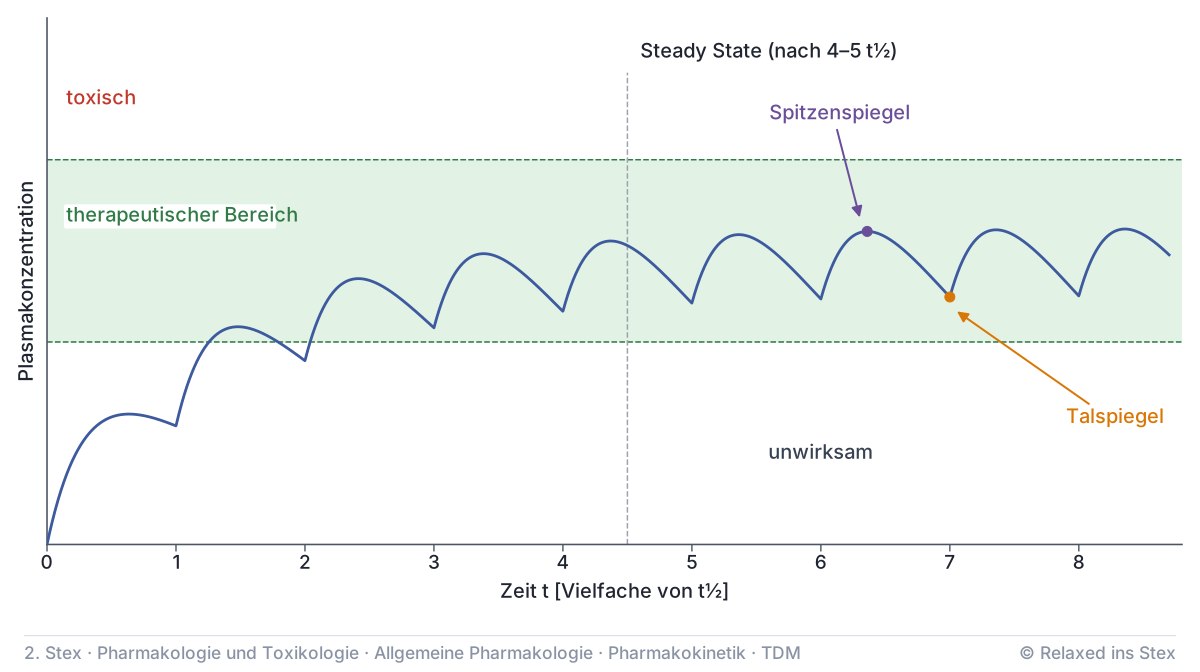
- Definition: niedrigste Konzentration, unmittelbar vor der nächsten Gabe
- Warum Standard: gut reproduzierbar, kaum abhängig von Resorptionsgeschwindigkeit und Verteilungsphase
- Aussage: Akkumulation und Toxizität, bei vielen Stoffen auch Wirksamkeit
- Definition: höchste Konzentration nach abgeschlossener Resorption bzw. Verteilung, bei Kurzinfusion kurz nach Infusionsende
- Warum nur selten: sinnvoll nur, wo die Maximalkonzentration die Wirkung bestimmt
- Aussage: Wirksamkeit konzentrationsabhängig wirkender Stoffe (Aminoglykoside: Cmax/MHK)
- Zeiten dokumentieren: letzte Gabe und Blutentnahme, sonst ist der Wert nicht interpretierbar.
- Verteilungsphase abwarten: bei Digoxin erst nach Abschluss der Gewebeverteilung abnehmen, weil der frühe Plasmaspiegel eine Intoxikation vortäuscht.
- Matrix: Ciclosporin und Tacrolimus im Vollblut, weil sie sich in Erythrozyten anreichern.
Routineassays messen die Gesamtkonzentration, wirksam ist aber nur die freie Fraktion (Plasmaproteinbindung).
Bei stark gebundenen Stoffen wie Phenytoin und Valproinsäure steigt bei Hypalbuminämie, Urämie oder Verdrängung der freie Anteil. Ein normaler Gesamtspiegel schließt dann eine Intoxikation nicht aus, hier die freie Konzentration bestimmen.
Typische TDM-Kandidaten
Allen Kandidaten gemeinsam ist die Kombination aus enger Breite und schwer vorhersagbarer Kinetik. Die Zielbereiche stehen auf den jeweiligen Arzneistoffseiten.
| Arzneistoff | Warum TDM | Gemessen |
|---|---|---|
| Gentamicin (Aminoglykoside) | renale Elimination schwankt stark, Akkumulation in Niere und Innenohr | Spitze (Wirksamkeit), Tal (Toxizität) |
| Vancomycin (Glykopeptide) | nephrotoxisch, renal eliminiert, variable Kinetik bei Kritischkranken | Tal oder AUC-Schätzung |
| Lithium | sehr enge Breite, tubuläre Rückresorption an Na⁺ gekoppelt → Anstieg bei Natriummangel, Dehydratation, Diuretika, NSAR | Tal (etwa 12 h nach letzter Gabe) |
| Digoxin (Herzglykoside) | enge Breite, renal eliminiert, bei Hypokaliämie toxisch schon im Zielbereich | nach Verteilungsphase |
| Phenytoin, Carbamazepin (Antiepileptika) | Phenytoin: Sättigungskinetik, hohe Proteinbindung; Carbamazepin: Autoinduktion (CYP3A4) | Tal |
| Ciclosporin, Tacrolimus (Calcineurin-Inhibitoren) | enge Breite, CYP3A4- und P-gp-Substrate mit vielen Interaktionen | Tal im Vollblut |
| Theophyllin | enge Breite, CYP1A2: Rauchen induziert, Ciprofloxacin und Fluvoxamin hemmen | Tal |
Weitere Kandidaten sind etwa Voriconazol, Clozapin und hochdosiertes Methotrexat.
Interpretation und Dosisanpassung
Ein abweichender Spiegel ist zunächst ein Befund, der eine Erklärung braucht, keine automatische Dosisänderung. Typische Ursachen:
- Präanalytik: falscher Abnahmezeitpunkt, kein Steady State, Abnahme aus dem Infusionsschenkel.
- Adhärenz: häufigste Ursache zu niedriger Spiegel, verdächtig sind stark schwankende Werte bei gleicher Dosis.
- Interaktionen: Enzyminduktion senkt, Enzymhemmung hebt den Spiegel (Wechselwirkungen), auch durch Rauchen, Johanniskraut oder Grapefruitsaft.
- Organfunktion: Nieren- oder Leberinsuffizienz, kritische Erkrankung, Schwangerschaft (besondere Patientengruppen).
- Proteinbindung und Genetik: Hypalbuminämie, Polymorphismen metabolisierender Enzyme.
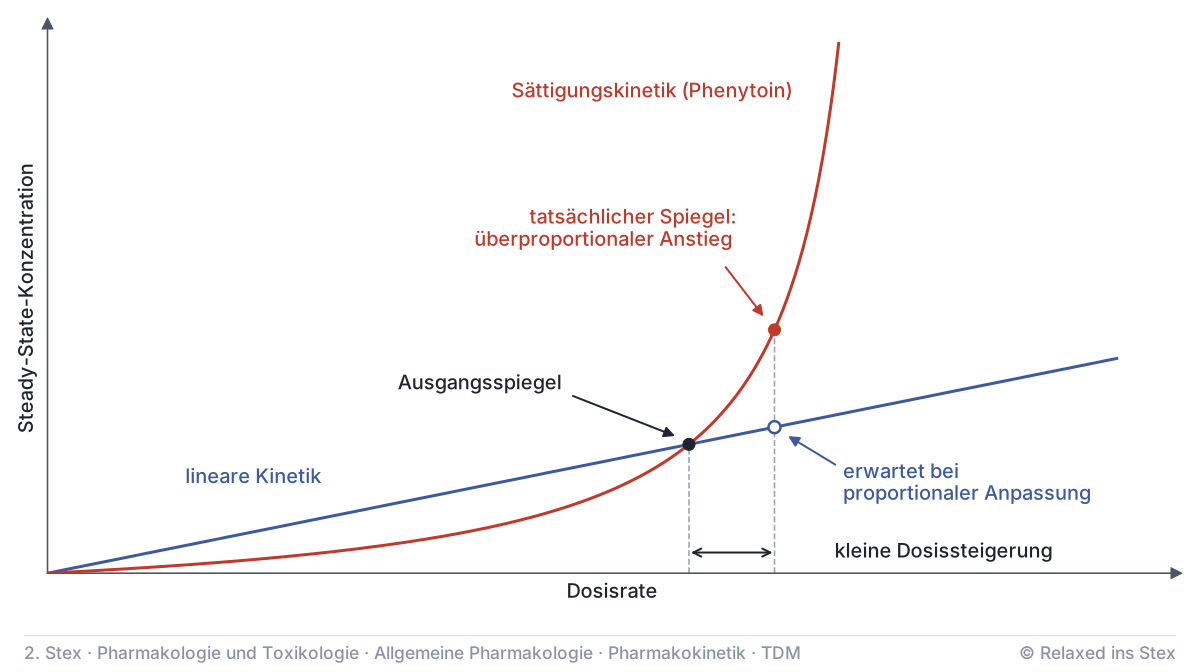
Bei linearer Kinetik ist die Steady-State-Konzentration der Dosisrate proportional: \(D_{neu} = D_{alt} \cdot C_{Ziel} / C_{gemessen}\). Das versagt bei Sättigungskinetik (Phenytoin: kleine Dosissteigerung, überproportionaler Spiegelanstieg), bei Autoinduktion, wechselnder Organfunktion und Messung außerhalb des Steady State. Nach jeder Anpassung wird im neuen Steady State kontrolliert.
Behandelt wird der Patient, nicht der Laborwert: Ein Spiegel im Zielbereich schließt Toxizität nicht aus, einer knapp darunter ist bei gutem Ansprechen kein Grund zur Dosiserhöhung.
Pharmakologische Angriffspunkte
TDM greift nicht am Organismus an, sondern am Regelkreis der Dosierung: Es ersetzt den fehlenden klinischen Wirkparameter durch eine Messgröße.
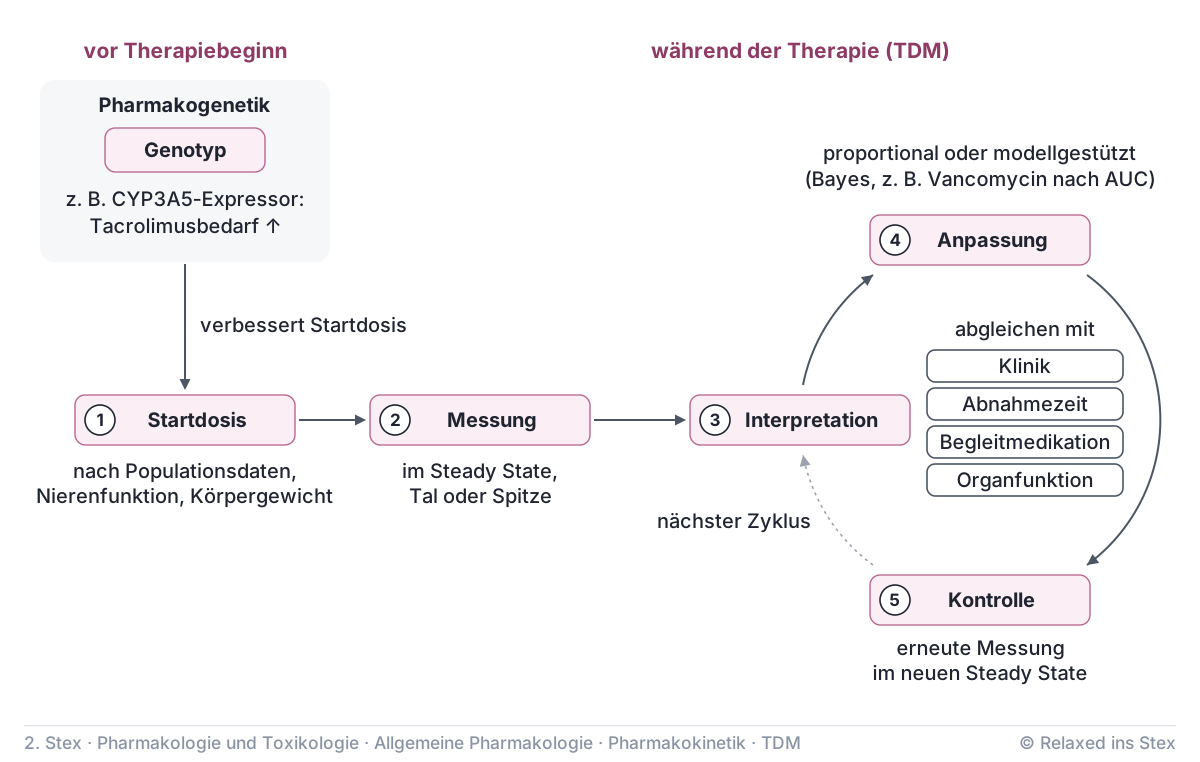
- Startdosis: nach Populationsdaten, Nierenfunktion und Körpergewicht.
- Messung: im Steady State, zum definierten Zeitpunkt (Tal oder Spitze).
- Interpretation: Spiegel mit Klinik, Abnahmezeit, Begleitmedikation und Organfunktion abgleichen.
- Anpassung: proportional oder modellgestützt (populationspharmakokinetische Modelle mit Bayes-Schätzung, etwa AUC-gesteuertes Vancomycin).
- Kontrolle: erneute Messung im neuen Steady State.
Mit der Pharmakogenetik ergänzt sich TDM. Der Genotyp sagt vor Therapiebeginn voraus, wie ein Patient metabolisiert (etwa höherer Tacrolimusbedarf bei CYP3A5-Expressoren), und verbessert die Startdosis. TDM misst während der Therapie das Ergebnis aller Einflüsse, einschließlich Interaktionen und Adhärenz, die kein Genotyp erfasst.
Teste dich
Aussage 1
Bei Aminoglykosiden zeigt vor allem der Talspiegel die Wirksamkeit an.
Aminoglykoside wirken konzentrationsabhängig: Der Spitzenspiegel zeigt die Wirksamkeit, der Talspiegel Akkumulation und Toxizität.
Warum?
Aussage 3
Der Talspiegel wird unmittelbar vor der nächsten Gabe bestimmt.
Der Talspiegel ist die niedrigste Konzentration im Dosierungsintervall und wird deshalb direkt vor der nächsten Gabe abgenommen.
Aussage 4
Unter Carbamazepin steigt der Spiegel in den ersten Therapiewochen bei konstanter Dosis durch Autoinduktion an.
Carbamazepin induziert seinen eigenen Abbau über CYP3A4, der Spiegel fällt daher in den ersten Wochen bei gleicher Dosis ab.
Aussage 5
Ciclosporin und Tacrolimus werden im Vollblut gemessen, weil sie sich in Erythrozyten anreichern.
Durch die Anreicherung in Erythrozyten würde eine Plasmamessung den größten Teil des Stoffs nicht erfassen.
Zuordnen
Lückentext
Aussage 8
Bei Hypalbuminämie kann ein normaler Gesamtspiegel von Phenytoin mit einer erhöhten freien Konzentration einhergehen.
Phenytoin ist stark proteingebunden. Sinkt das Albumin, steigt der freie, wirksame Anteil, während der gemessene Gesamtspiegel normal oder niedrig erscheint.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.