Verteilung und Plasmaproteinbindung
Wie sich Arzneistoffe nach der Aufnahme im Körper verteilen, warum nur die freie Fraktion wirkt und wann die Verdrängung aus der Plasmaproteinbindung wirklich zählt. Dazu die Blut-Hirn-Schranke als Schlüssel für periphere oder zentrale Wirkung.
Dein roter Faden
- Verteilung: Durchblutung, Lipophilie und Ionisation, Gewebebindung und Plasmaproteinbindung bestimmen, wohin und wie schnell ein Arzneistoff gelangt.
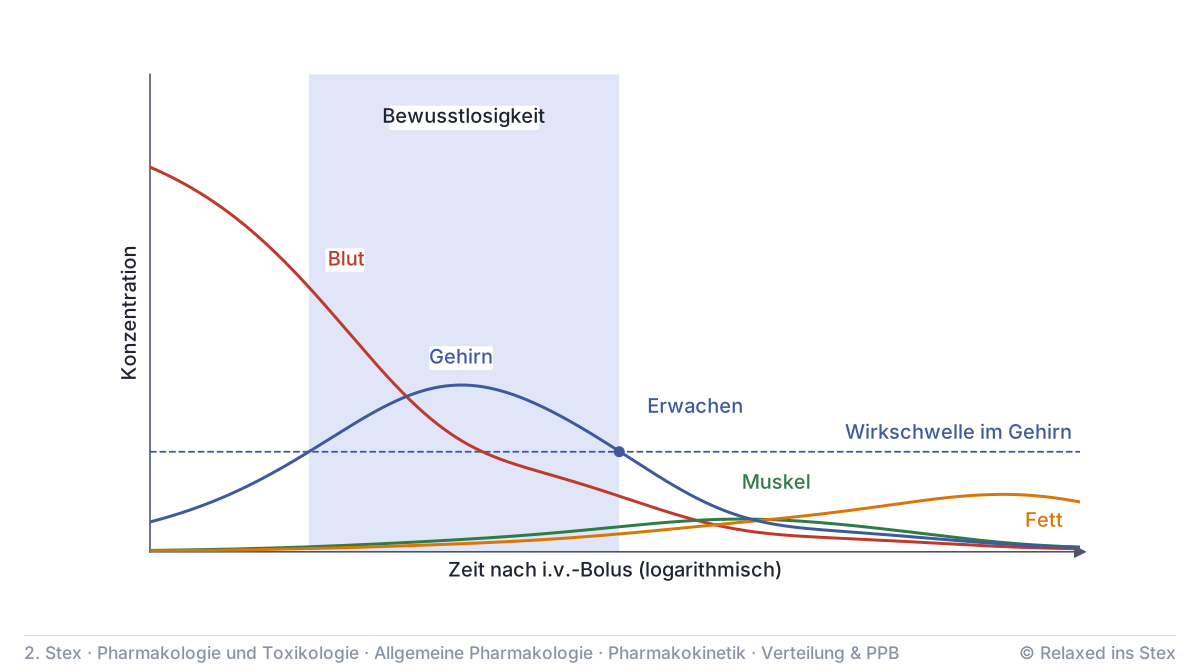
- Umverteilung: Ein lipophiler Bolus wie Thiopental flutet zuerst das Gehirn und verteilt sich dann in Muskel und Fett, deshalb endet die Wirkung vor der Elimination.
- Plasmaproteinbindung: Albumin bindet Säuren, α₁-saures Glykoprotein Basen, reversibel nach dem Massenwirkungsgesetz.
- Freie Fraktion: Nur der ungebundene Anteil wirkt, verteilt sich, wird filtriert und bei geringer Extraktion metabolisiert.
- Verdrängung: Sie senkt meist nur den Gesamtspiegel, relevant wird sie bei hoher Extraktion mit parenteraler Gabe, schnellem Verdränger bei enger Breite oder Bilirubin bei Neugeborenen.
- Gesamtspiegel: Bei Hypalbuminämie unterschätzt er die wirksame Konzentration, etwa bei Phenytoin.
- Blut-Hirn-Schranke: Tight Junctions und Efflux über P-Glykoprotein halten polare, geladene und P-gp-Substrate draußen, das nutzen quartäre Amine, Loperamid und PAMORA für eine rein periphere Wirkung.
Verteilung im Körper
Verteilung ist der reversible Übertritt eines Arzneistoffs aus dem Blut in Interstitium und Zellen. Sie entscheidet, welche Konzentration den Wirkort erreicht, wie schnell die Wirkung eintritt und wie lange der Stoff im Körper bleibt. Wie Moleküle Membranen passieren, erklärt der Membrantransport.
Die physiologischen Verteilungsräume eines 70-kg-Menschen sind Plasma (rund 3 l), Extrazellulärraum (rund 14 l) und Gesamtkörperwasser (rund 42 l). Heparin und monoklonale Antikörper bleiben weitgehend intravasal bzw. extrazellulär, polare kleine Moleküle wie Aminoglykoside im Extrazellulärraum, lipophile Stoffe dringen ins Gewebe. Das rechnerische Verteilungsvolumen kann deshalb weit über dem Körperwasser liegen.
Vier Faktoren bestimmen, wohin ein Stoff geht:
- Durchblutung: Gehirn, Herz, Leber und Niere werden zuerst geflutet, Muskel langsamer, Fett zuletzt.
- Lipophilie und Ionisation: ungeladene, lipophile Moleküle diffundieren frei, geladene brauchen Transporter.
- Gewebebindung: bindet den Stoff außerhalb des Plasmas, etwa Digoxin an die Na⁺/K⁺-ATPase des Skelettmuskels.
- Plasmaproteinbindung: hält den Stoff im Gefäßraum (nächster Abschnitt).
Umverteilung
Bei lipophilen Injektionsanästhetika wie Thiopental und Propofol begrenzt nicht die Elimination, sondern die Umverteilung die Wirkdauer eines Bolus.
- Anfluten: Nach i.v.-Bolus erreicht der Stoff zuerst das stark durchblutete Gehirn → rasche Bewusstlosigkeit.
- Umverteilung: Er diffundiert ins Blut zurück und weiter in den Muskel → Hirnkonzentration fällt, Erwachen nach Minuten.
- Fettspeicher: Langsame Anreicherung im Fettgewebe, von dort verzögerte Rückverteilung.
- Kumulation: Wiederholte Gaben sättigen die Speicher → jetzt bestimmt die Elimination die Wirkdauer, bei Thiopental lang.
Antwort anzeigen
Die Wirkung hängt von der Konzentration im Gehirn ab, nicht von der Menge im Körper. Thiopental flutet als lipophiler Stoff zuerst das stark durchblutete Gehirn und verteilt sich dann in Muskel und Fett um, sodass die Hirnkonzentration unter die wirksame Schwelle fällt. Nach wiederholter Gabe sind diese Speicher gesättigt, dann bestimmt die langsame Elimination die Wirkdauer. Mehr dazu bei den Injektionsanästhetika.
Die Anreicherung in bestimmten Geweben erklärt Depots und organspezifische UAW:
- Fettgewebe: Thiopental, Diazepam, Amiodaron → lange Nachwirkung.
- Knochen und Zähne: Tetracycline (Chelat mit Ca²⁺) → Zahnverfärbung; Bisphosphonate → jahrelange Verweildauer.
- Melanin: Chloroquin → Retinopathie.
Plasmaproteinbindung
Viele Arzneistoffe binden im Plasma reversibel an Proteine (Plasmaproteinbindung). Welches Protein bindet, hängt vor allem vom Säure-Base-Charakter ab.
| Protein | bindet bevorzugt | Beispiele |
|---|---|---|
| Albumin | Säuren, lipophile Neutralstoffe | Phenprocoumon, NSAR, Valproinsäure, Phenytoin, Sulfonylharnstoffe |
| α₁-saures Glykoprotein | Basen | Lidocain, Propranolol, trizyklische Antidepressiva |
| Lipoproteine | sehr lipophile Stoffe | Ciclosporin |
α₁-saures Glykoprotein ist ein Akute-Phase-Protein: Bei Entzündung, Trauma oder Infarkt steigt es an, die freie Fraktion basischer Stoffe sinkt.
Anteil der ungebundenen an der Gesamtkonzentration (\(f_u = c_{frei}/c_{gesamt}\)). Nur er diffundiert ins Gewebe, erreicht den Rezeptor, wird glomerulär filtriert und metabolisiert.
- Reversibilität: Die Bindung folgt dem Massenwirkungsgesetz und stellt sich in Sekunden ein; der gebundene Anteil ist ein Depot, das freien Stoff nachliefert.
- Sättigbarkeit: begrenzte Bindungsstellen, bei hohen Konzentrationen steigt \(f_u\) (Valproinsäure).
- Elimination: Bei geringer hepatischer Extraktion ist die Clearance proportional zu \(f_u\) (restriktiv). Bei hoher Extraktion (Lidocain, Propranolol) streift die Leber auch gebundenen Stoff ab, die Clearance folgt dem Leberblutfluss.
- Verteilung: Proteinbindung hält im Plasma, Gewebebindung zieht heraus; ihr Verhältnis bestimmt das Verteilungsvolumen.
Klinische Relevanz der Proteinbindung
Bei der Verdrängung aus der Proteinbindung konkurriert ein zweiter Stoff (oder Bilirubin, Fettsäuren, urämische Toxine) um dieselbe Bindungsstelle. Sie gilt oft als Ursache gefährlicher Interaktionen, ist klinisch aber meist bedeutungslos.
Der Grund: \(f_u\) steigt, die freie Konzentration nur kurz. Der zusätzliche freie Anteil verteilt sich ins Gewebe und wird bei restriktiver Clearance schneller eliminiert. Nach wenigen Halbwertszeiten ist die freie Konzentration wieder die alte, gefallen ist nur der Gesamtspiegel.
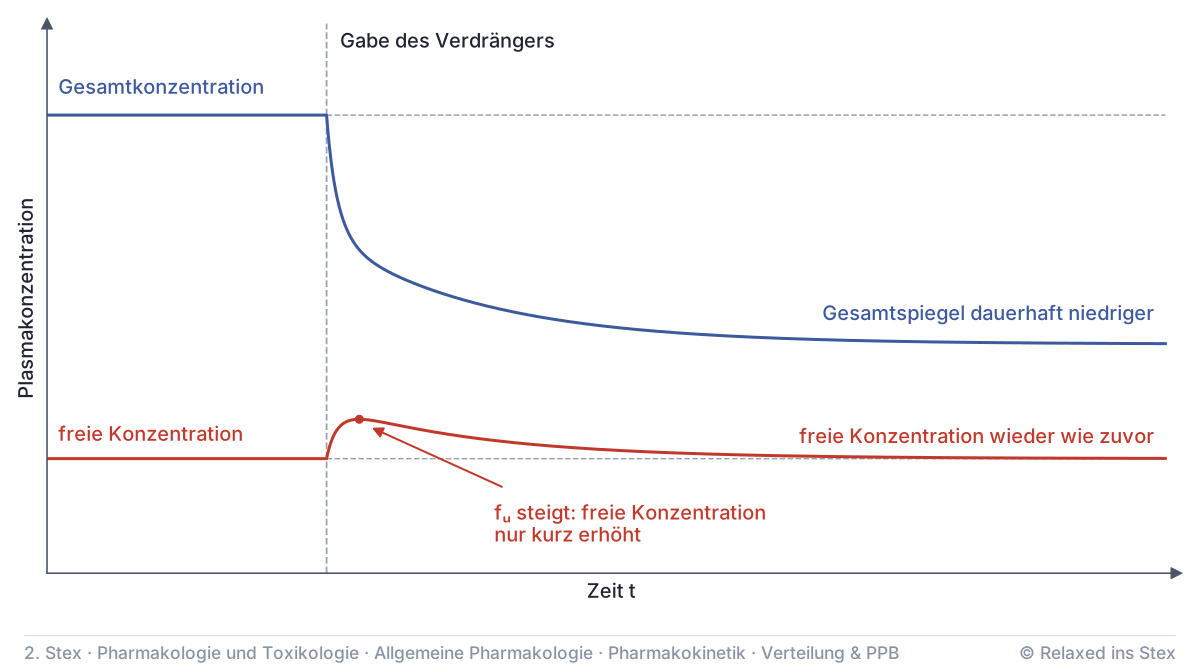
Verdrängung senkt den Gesamtspiegel, die wirksame freie Konzentration im Steady State bleibt meist gleich.
Relevant wird sie nur unter besonderen Bedingungen:
- Hohe Extraktion, parenterale Gabe: Clearance hängt nicht von \(f_u\) ab → freie Konzentration steigt dauerhaft (Lidocain i.v.).
- Enge therapeutische Breite, schneller Verdränger: kurzer freier Peak nach i.v.-Bolus, bevor sich das Gleichgewicht einstellt.
- Verdränger hemmt zugleich die Elimination: Die klassischen Beispiele (Valproinsäure mit Phenytoin, Cotrimoxazol mit Cumarinen) beruhen vor allem auf CYP2C9-Hemmung, siehe Wechselwirkungen.
Sulfonamide und Ceftriaxon verdrängen Bilirubin aus der Albuminbindung. Bei unreifer Glucuronidierung und durchlässiger Blut-Hirn-Schranke droht ein Kernikterus.
Hypalbuminämie
Bei Leberzirrhose, nephrotischem Syndrom, Mangelernährung oder schwerer Erkrankung sinkt Albumin, bei Niereninsuffizienz konkurrieren zusätzlich urämische Toxine. Für Säuren steigt \(f_u\), nach demselben Prinzip bleibt die freie Konzentration etwa gleich, der Gesamtspiegel fällt.
Ein gemessener Gesamtspiegel gibt die wirksame Konzentration deshalb nur bei normaler \(f_u\) wieder. Ein scheinbar zu niedriger Phenytoin-Gesamtspiegel kann therapeutisch sein, eine Dosiserhöhung danach führt zur Intoxikation. Bewertung freier Spiegel: TDM.
Biologische Schranken
Biologische Schranken trennen Kompartimente, die ein Arzneistoff nur unter bestimmten Bedingungen erreicht. Die wichtigste ist die Blut-Hirn-Schranke.
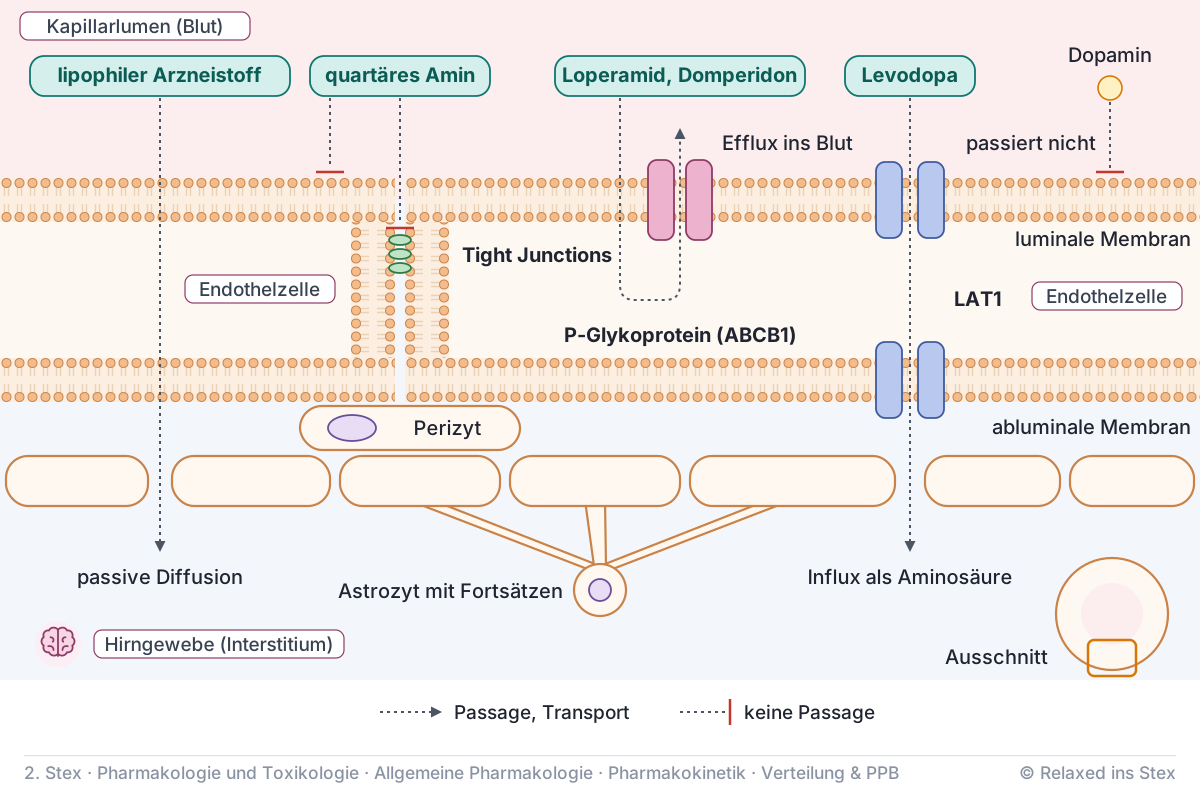
- Aufbau: Hirnkapillarendothel mit Tight Junctions, ohne Fenestrierung, kaum Transzytose, umgeben von Perizyten und Astrozytenfortsätzen → Passage nur durch die Zellen.
- Passage: klein, lipophil, ungeladen; quartäre Amine und polare Moleküle bleiben draußen.
- Efflux: P-Glykoprotein (ABCB1) und BCRP pumpen Substrate ins Blut zurück (Loperamid, Domperidon, Fexofenadin).
- Influx-Carrier: LAT1 schleust Levodopa als Aminosäure ein, Dopamin selbst passiert nicht.
- Lücken: Zirkumventrikuläre Organe wie die Area postrema haben keine Schranke → Domperidon wirkt dort antiemetisch.
- Entzündung: Meningitis lockert die Schranke → Betalactame erreichen den Liquor.
Die Plazenta ist keine echte Schranke: Lipophile, nicht zu große Moleküle passieren gut, Details unter Schwangerschaft und Stillzeit.
Pharmakologische Angriffspunkte
Ladung, Polarität und Transporteraffinität entscheiden, ob ein Stoff nur peripher wirkt. Das lässt sich gezielt nutzen:
| Prinzip | Beispiel | Folge |
|---|---|---|
| Quartäres Amin | Butylscopolamin (Spasmolytika), Trospium (urologisch) | peripher anticholinerg, kaum zentrale UAW |
| P-gp-Substrat | Loperamid (Antidiarrhoikum), Domperidon (Prokinetika) | Opioidwirkung nur im Darm bzw. kaum EPS |
| Quartär oder PEGyliert | Methylnaltrexon, Naloxegol (PAMORA) | Obstipation ↓, Analgesie bleibt |
| Polar | Carbidopa, Benserazid (Levodopa-Kombination) | Decarboxylierung nur peripher gehemmt → mehr Levodopa im Gehirn |
| Polar, P-gp-Substrat | Cetirizin, Fexofenadin (H1-Antihistaminika) | kaum sedierend |
Umgekehrt bringt ZNS-Gängigkeit zentrale Begleitwirkungen mit:
- Tertiäre Amine: Atropin, Scopolamin → Verwirrtheit bis zum anticholinergen Syndrom; bei Scopolamin als Kinetosemittel erwünscht.
- H1-Antihistaminika der 1. Generation: Diphenhydramin, Dimenhydrinat → Sedierung, als Schlafmittel genutzt.
- Lipophile Betablocker: Propranolol, Metoprolol → Albträume, Müdigkeit; hydrophiles Atenolol seltener.
Teste dich
Warum?
Aussage 2
Bei Hypalbuminämie fällt der Phenytoin-Gesamtspiegel, während die freie Konzentration im Steady State etwa gleich bleibt.
Die freie Fraktion steigt, der Gesamtspiegel unterschätzt deshalb die wirksame Konzentration.
Aussage 3
Domperidon wirkt antiemetisch an der Area postrema, obwohl es die Blut-Hirn-Schranke kaum passiert.
Die Area postrema ist ein zirkumventrikuläres Organ ohne Blut-Hirn-Schranke, Domperidon ist P-gp-Substrat und erreicht das übrige ZNS kaum.
Aussage 4
Nach Verdrängung aus der Proteinbindung steigt bei restriktiv eliminierten Stoffen die freie Steady-State-Konzentration dauerhaft an.
Der zusätzliche freie Anteil wird verteilt und schneller eliminiert, die freie Steady-State-Konzentration bleibt gleich, nur der Gesamtspiegel fällt.
Aussage 5
Die kurze Wirkdauer eines Thiopental-Bolus beruht auf einer schnellen hepatischen Metabolisierung.
Sie beruht auf Umverteilung vom Gehirn in Muskel und Fett, die Elimination von Thiopental ist langsam.
Zuordnen
Lückentext
Aussage 8
Der an Albumin gebundene Anteil eines Arzneistoffs wird ebenfalls glomerulär filtriert.
Glomerulär filtriert wird nur die freie Fraktion, der Protein-Arzneistoff-Komplex ist zu groß.
Reihenfolge
Aussage 10
Basische Arzneistoffe wie Lidocain binden im Plasma vor allem an α₁-saures Glykoprotein.
Basen binden bevorzugt an α₁-saures Glykoprotein, Säuren an Albumin.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.