Hämophilie und Von-Willebrand-Syndrom
Hämophilie A und B (Mangel an Faktor VIII bzw. IX) und das Von-Willebrand-Syndrom sind die wichtigsten angeborenen Blutungsneigungen. Im Kern geht es um Faktorsubstitution und Prophylaxe, um Emicizumab und Bypassing-Präparate bei Hemmkörpern und um Desmopressin beim vWS.
Dein roter Faden
- Einordnung: Hämophilie A (FVIII) und B (FIX) werden X-chromosomal-rezessiv vererbt, das vWS ist die häufigste angeborene Blutungsneigung mit den Typen 1 bis 3.
- Labormuster und Blutungstyp: Hämophilie zeigt eine isoliert verlängerte aPTT und Gelenk- und Muskelblutungen, das vWS vWF-Mangel und Schleimhautblutungen.
- Pathomechanismus: Ohne FVIIIa oder FIXa fehlt die intrinsische Tenase und damit der Thrombin-Burst, der vWF vermittelt die Thrombozytenadhäsion und schützt FVIII.
- Substitution: Faktorkonzentrate (plasmatisch, rekombinant, mit verlängerter Halbwertszeit) als Prophylaxe bei schwerer Hämophilie mit Talspiegel ≥ 3–5 %, sonst bei Bedarf.
- Emicizumab und neue Prinzipien: Emicizumab verbrückt FIXa und FX und dient als s.c.-Prophylaxe bei Hämophilie A auch mit Hemmkörpern; Blutungen bei Hemmkörpern werden mit rFVIIa oder aPCC behandelt, Rebalancing und Gentherapie ergänzen.
- vWS: Desmopressin setzt vWF frei und wirkt bei Typ 1, nicht bei Typ 3 und ist bei Typ 2B kontraindiziert, sonst vWF-Konzentrat, bei Schleimhautblutungen Tranexamsäure.
- Meiden: ASS, NSAR und i.m.-Injektionen verstärken die Blutungsneigung, Analgetika der Wahl sind Paracetamol oder Metamizol.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Hämophilie A und B sind angeborene plasmatische Gerinnungsstörungen durch Mangel oder Funktionsverlust von Faktor VIII (Hämophilie A, deutlich häufiger) bzw. Faktor IX (Hämophilie B). Das Von-Willebrand-Syndrom (vWS) ist die häufigste angeborene Blutungsneigung. Es wird meist autosomal vererbt und betrifft daher beide Geschlechter. Die Einteilung bestimmt die Therapie: Bei der Hämophilie entscheidet die Restaktivität über die Prophylaxe, beim vWS der Typ über Desmopressin.
| Hämophilie A/B | Von-Willebrand-Syndrom | |
|---|---|---|
| Einteilung | Restaktivität: schwer < 1 %, mittelschwer 1–5 %, leicht > 5–40 % | Typ 1 partieller Mangel (häufigster), Typ 2 qualitativer Defekt (2A, 2B, 2M, 2N), Typ 3 vollständiges Fehlen |
| Blutungen | Gelenk- und Muskelblutungen, Nachblutungen | Schleimhautblutungen: Epistaxis, Menorrhagie, nach Zahneingriffen |
| Labor | isoliert verlängerte aPTT, Quick normal, FVIII- bzw. FIX-Aktivität ↓ | vWF-Antigen und vWF-Aktivität ↓, FVIII normal oder ↓, aPTT oft normal |
Gelenk- und Muskelblutungen sprechen für einen Defekt der plasmatischen Gerinnung (Hämophilie), Schleimhautblutungen für einen Defekt der primären Hämostase (vWS).
Pathophysiologie und Angriffspunkte
Gerinnungskaskade und vWF-Physiologie sind unter Hämostase und Gerinnungsdiagnostik erklärt. Für die Therapie zählt, wo der Defekt sitzt und warum der substituierte Faktor manchmal nicht mehr wirkt.
- Erbgang: F8- und F9-Gen liegen auf dem X-Chromosom → X-chromosomal-rezessiv. Männer erkranken, Konduktorinnen haben oft eine leichte Blutungsneigung, Neumutationen sind häufig.
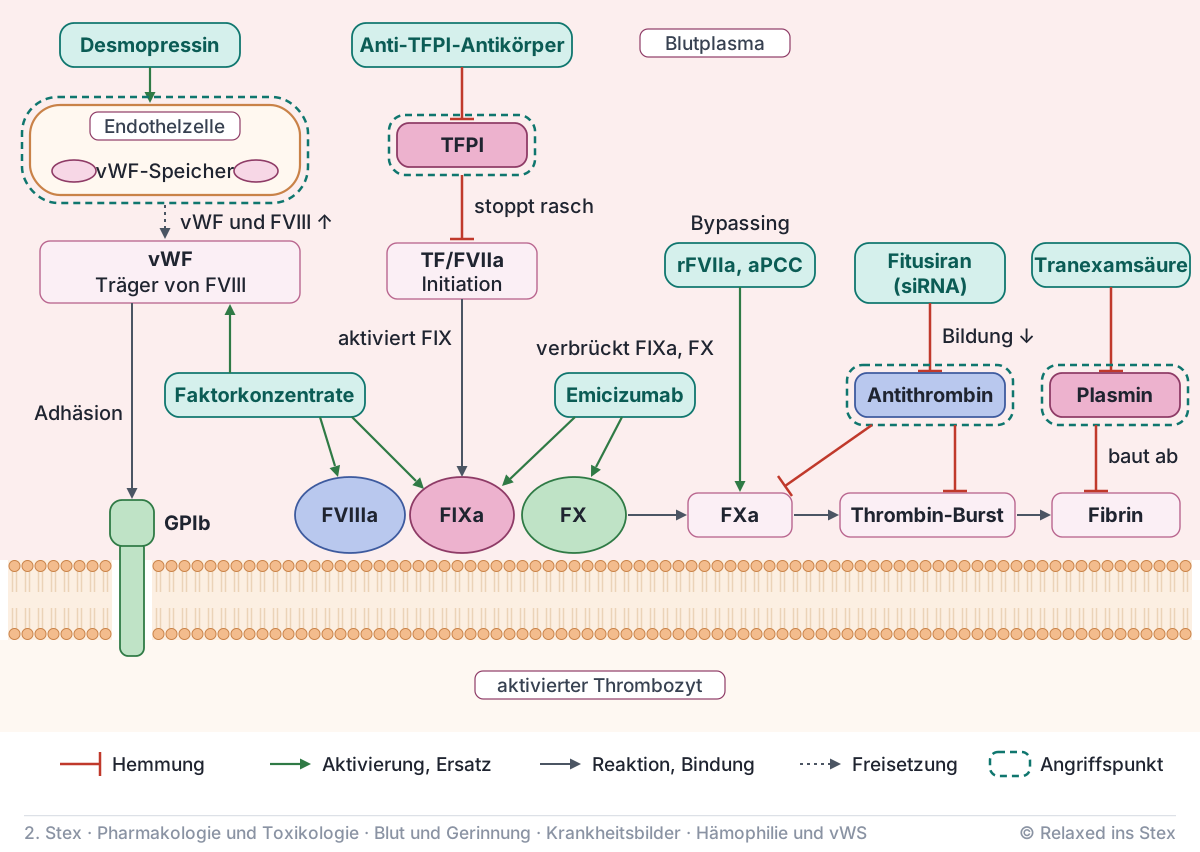
- Tenase-Defekt: FVIIIa ist Kofaktor von FIXa im intrinsischen Tenase-Komplex auf der Membran aktivierter Thrombozyten. Fehlt eines, bleibt die FXa-Bildung und damit der Thrombin-Burst aus, denn die Initiation über Gewebefaktor/FVIIa wird durch TFPI rasch gestoppt → instabiles Gerinnsel, verzögerte Nachblutung.
- Doppelrolle des vWF: vermittelt die Thrombozytenadhäsion (GPIb) an subendotheliales Kollagen und schützt als Träger FVIII vor raschem Abbau → beim vWS ist die primäre Hämostase gestört, bei Typ 3 und 2N sinkt zusätzlich FVIII.
- Hemmkörper: Unter Substitution bilden sich v. a. bei schwerer Hämophilie A in den ersten Expositionstagen neutralisierende IgG-Alloantikörper gegen den fremden Faktor.
Hämophilie mit neutralisierenden Antikörpern gegen FVIII oder FIX (Titer in Bethesda-Einheiten). Der substituierte Faktor wird inaktiviert, Blutungen sprechen auf das Konzentrat nicht mehr an.
Daraus folgen fünf Strategien: Faktor ersetzen, seine Funktion nachahmen oder umgehen, die Gegenspieler hemmen, Speicher entleeren und das Gerinnsel stabilisieren.
| Angriffspunkt | Arzneistoffklasse | Effekt |
|---|---|---|
| Fehlender Faktor (FVIII, FIX, vWF) | Faktorkonzentrate (plasmatisch, rekombinant) | kausaler Ersatz |
| Kofaktorfunktion von FVIIIa | Emicizumab (bispezifischer Antikörper) | verbrückt FIXa und FX |
| Intrinsische Tenase | Bypassing-Präparate (rFVIIa, aPCC) | Thrombin ohne FVIII/FIX |
| Natürliche Inhibitoren (TFPI, Antithrombin) | Anti-TFPI-Antikörper, siRNA gegen Antithrombin | Rebalancing, mehr Thrombin |
| Endotheliale vWF-Speicher | Desmopressin | vWF und FVIII ↑ |
| Fibrinolyse (Plasmin) | Tranexamsäure | Gerinnsel bleibt stabil |
Therapie
Ziel ist, Blutungen zu verhindern, vor allem Gelenkblutungen, die über eine chronische Synovitis zur hämophilen Arthropathie führen. Grundpfeiler bleibt die ausreichende Substitution des fehlenden Faktors.
Hämophilie
Entscheidend ist zunächst, ob dauerhaft oder nur bei Bedarf behandelt wird.
- Prophylaxe: bei schwerer und blutungsauffälliger mittelschwerer Hämophilie ab früher Kindheit, regelmäßig i.v., meist als Heimselbstbehandlung. Ziel-Talspiegel ≥ 3–5 %, Kontrolle über Talspiegel und jährliche Blutungsrate.
- Bedarfsbehandlung: bei leichter Hämophilie, akuter Blutung und Operationen, Gelenkblutungen früh und ausreichend substituieren. Bei leichter Hämophilie A genügt oft Desmopressin (siehe vWS).
Die Präparate unterscheiden sich darin, ob sie den Faktor ersetzen, seine Funktion nachahmen oder den Defekt umgehen.
| Klasse | Prinzip | Stellenwert |
|---|---|---|
| Faktorkonzentrate (FVIII, FIX) | Ersatz, plasmatisch (virusinaktiviert) oder rekombinant (ohne Plasmabestandteile) | Standard für Prophylaxe und Blutung |
| Verlängerte Halbwertszeit (EHL) | Fc-Fusion (FcRn-Recycling), PEGylierung, Albumin-Fusion | längere Intervalle, bei FIX deutlich, bei FVIII begrenzt, weil vWF-gebundener FVIII mit dem vWF abgebaut wird |
| Emicizumab | bispezifischer Antikörper, verbrückt FIXa und FX | s.c.-Prophylaxe bei schwerer Hämophilie A, auch mit Hemmkörpern, nicht zur Blutungsbehandlung |
| Bypassing-Präparate | rFVIIa (Eptacog alfa, Eptacog beta) aktiviert FX direkt auf aktivierten Thrombozyten, aPCC (aktiviertes Prothrombinkomplex-Konzentrat) liefert aktivierte Faktoren | Blutungen bei Hemmkörpern |
| Rebalancing | Anti-TFPI-Antikörper (Concizumab, Marstacimab), siRNA gegen Antithrombin (Fitusiran) | neue s.c.-Prophylaxe unabhängig von FVIII/FIX, Thromboserisiko |
| Gentherapie | AAV-Vektor, Hepatozyten bilden FVIII bzw. FIX selbst | Einmaltherapie für ausgewählte Erwachsene, Leberwerte überwachen |
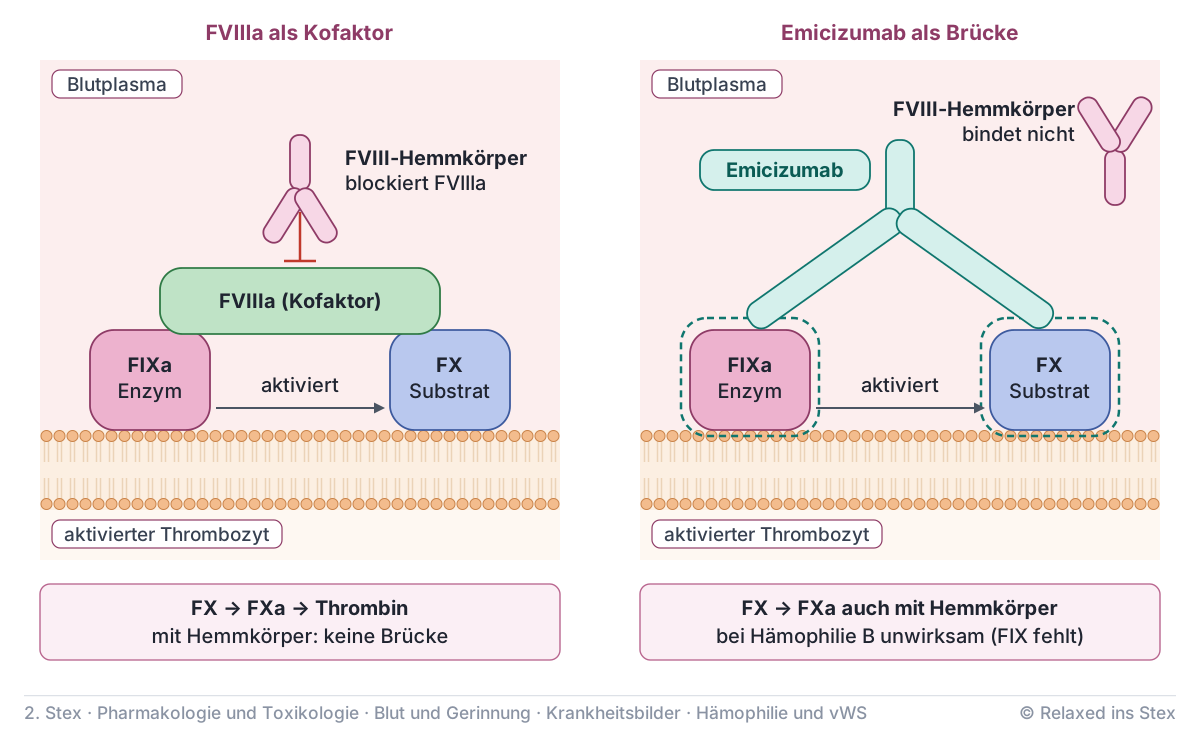
Emicizumab bindet mit einem Arm FIXa, mit dem anderen FX und bringt beide in die räumliche Nähe, die sonst FVIIIa herstellt. Als humanisierter IgG-Antikörper hat er eine Halbwertszeit von Wochen und wird s.c. in mehrwöchigen Abständen gegeben. Er normalisiert die aPTT, aPTT-basierte Tests sind unter Therapie daher nicht aussagekräftig.
Antwort anzeigen
Emicizumab ersetzt nur die Kofaktorfunktion von FVIIIa, indem es FIXa und FX zusammenführt. Bei Hämophilie B fehlt aber FIX selbst, also das Enzym, das Emicizumab als Substrat braucht. FVIII-Hemmkörper erkennen Epitope des FVIII-Moleküls, die der strukturell völlig andere Antikörper nicht trägt, deshalb bleibt er bei Hemmkörperhämophilie wirksam.
Bei Hemmkörperhämophilie wird langfristig eine Immuntoleranzinduktion durch regelmäßige Faktorgabe angestrebt, prophylaktisch dient Emicizumab, Blutungen werden mit Bypassing-Präparaten behandelt.
aPCC liefert FIXa und FX, also genau die Substrate von Emicizumab. Die Kombination kann überschießend Thrombin bilden, thrombotische Mikroangiopathien und Thrombosen sind beschrieben. Bei Durchbruchblutungen unter Emicizumab bevorzugt rFVIIa.
Von-Willebrand-Syndrom
Die Therapie richtet sich danach, ob funktionsfähiger vWF freigesetzt werden kann.
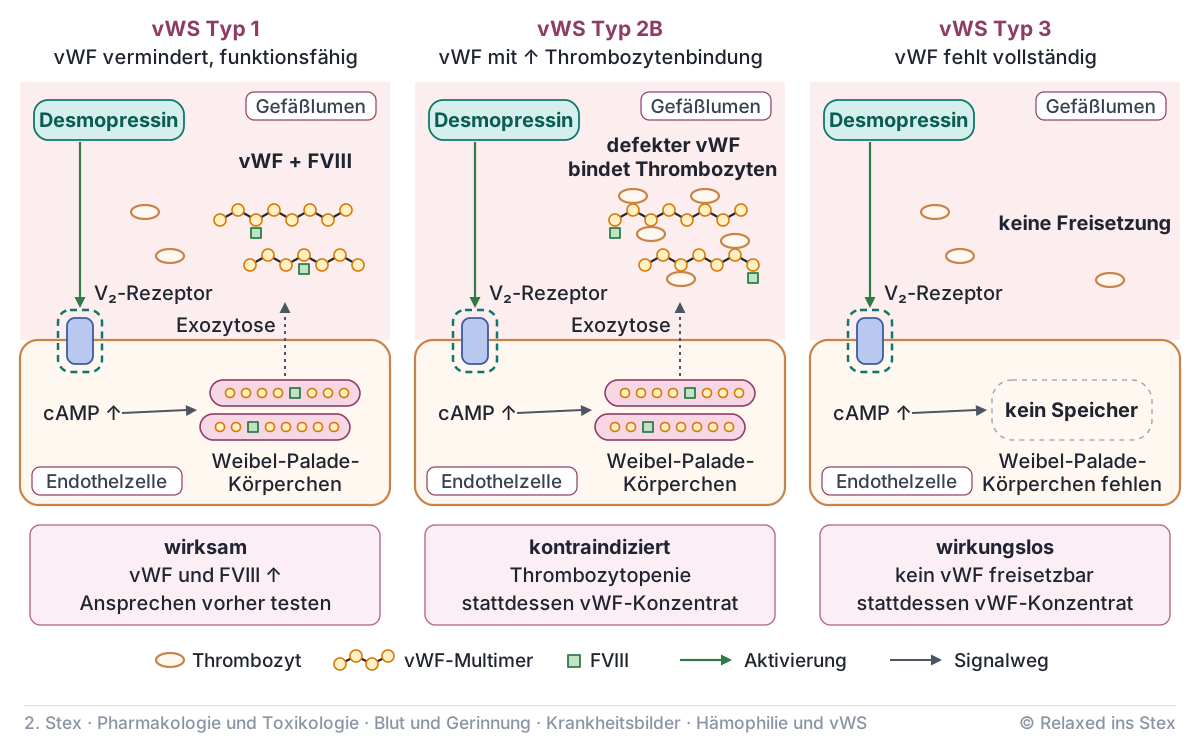
- Desmopressin: setzt vWF und FVIII aus den Weibel-Palade-Körperchen des Endothels frei → Mittel der Wahl bei Typ 1 und leichter Hämophilie A, Ansprechen vorher testen. Tachyphylaxie bei Wiederholung, Hyponatriämie durch Wasserretention (Trinkmenge begrenzen). Unwirksam bei Typ 3 (kein Speicher), bei Typ 2B kontraindiziert, weil der freigesetzte defekte vWF Thrombozyten bindet → Thrombozytopenie.
- vWF-Konzentrat: plasmatisch (vWF/FVIII) oder rekombinant (Vonicog alfa) bei Typ 3, Typ 2B, fehlendem Desmopressin-Ansprechen und größeren Eingriffen.
- Tranexamsäure: hemmt die Plasminogen-Aktivierung → besonders wirksam bei Schleimhautblutungen, weil dort die fibrinolytische Aktivität hoch ist. Lokal als Mundspülung oder systemisch, auch ergänzend bei Hämophilie, bei Hämaturie nur unter Kontrolle (Gerinnsel in den Harnwegen).
Was die Blutungsneigung verstärkt
Alles, was die Thrombozytenfunktion hemmt oder Gewebe verletzt, ist bei beiden Erkrankungen zu meiden.
| Arzneimittel oder Maßnahme | warum | Alternative |
|---|---|---|
| ASS | irreversible COX-1-Hemmung → Thromboxan A₂ ↓ für die Lebensdauer der Thrombozyten | Paracetamol, Metamizol, Opioide |
| NSAR | reversible COX-1-Hemmung, gastrointestinale Ulzera | nur unter Substitution mit Magenschutz, Coxibe bei Synovitis mit Vorsicht |
| i.m.-Injektionen | Muskelhämatome | s.c.-Gabe, auch bei Impfungen, danach Kompression |
Teste dich
Aussage 1
Bei Hämophilie A ist typischerweise die aPTT verlängert, während der Quick-Wert normal bleibt.
FVIII gehört zum intrinsischen System, das die aPTT erfasst. Der Quick-Wert misst das extrinsische System und bleibt normal.
Aussage 2
Der vWF vermittelt die Thrombozytenadhäsion an Kollagen und schützt zugleich Faktor VIII vor raschem Abbau.
Diese Doppelrolle erklärt, warum beim vWS die primäre Hämostase gestört ist und bei Typ 3 und 2N zusätzlich FVIII sinkt.
Warum?
Zuordnen
Aussage 5
Emicizumab eignet sich zur Prophylaxe bei Hämophilie B, weil es den fehlenden Faktor IX ersetzt.
Emicizumab ahmt die Kofaktorfunktion von FVIIIa nach und braucht FIXa als Partner. Es ist für Hämophilie A zugelassen, bei Hämophilie B fehlt das Enzym.
Aussage 6
Desmopressin ist beim Von-Willebrand-Syndrom Typ 3 das Mittel der Wahl.
Beim Typ 3 fehlt der vWF vollständig, es gibt nichts freizusetzen. Desmopressin ist Mittel der Wahl beim Typ 1, beim Typ 3 braucht man vWF-Konzentrat.
Aussage 7
Bypassing-Präparate ersetzen Faktor VIII und werden deshalb ebenfalls von FVIII-Hemmkörpern neutralisiert.
Bypassing-Präparate wie rFVIIa und aPCC umgehen die Tenase und bilden Thrombin unabhängig von FVIII. Deshalb wirken sie trotz Hemmkörpern.
Lückentext
Aussage 9
Fc-Fusionsproteine verlängern die Halbwertszeit von Gerinnungsfaktoren über das Recycling durch den neonatalen Fc-Rezeptor.
FcRn schützt das Fusionsprotein vor lysosomalem Abbau und führt es in den Kreislauf zurück, so werden längere Intervalle möglich.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.