Tyrosinkinase-Inhibitoren
Tyrosinkinase-Inhibitoren hemmen als orale Small Molecules treibende Kinasen von Tumoren, meist ATP-kompetitiv. Den Kern bilden Bindungstypen, Resistenz durch Gatekeeper-Mutationen mit neuen Generationen, On-Target-UAW sowie CYP3A4- und pH-Wechselwirkungen.
Dein roter Faden
- Einordnung: TKI sind orale Small Molecules gegen Rezeptor- und Nicht-Rezeptor-Tyrosinkinasen (BCR-ABL, EGFR, ALK, VEGFR, BTK), Endung -tinib, Prototyp Imatinib.
- Mechanismus: Sie besetzen die ATP-Bindetasche, Typ I in der aktiven, Typ II in der inaktiven DFG-out-Konformation, kovalente Inhibitoren binden irreversibel an ein Cystein.
- Biomarker: Wirksam nur bei nachgewiesener Treiber-Alteration, etwa BCR-ABL bei CML, EGFR-Mutation oder ALK-Fusion beim NSCLC.
- Resistenz und Generationen: Gatekeeper-Mutationen wie T315I oder T790M verdrängen den Inhibitor, neue Generationen wie Ponatinib oder Osimertinib decken sie ab.
- On-Target-UAW: Exanthem und Diarrhö bei EGFR, Hypertonie bei VEGFR, Blutungen und Vorhofflimmern bei BTK, Ödeme und Myelosuppression bei Imatinib.
- CYP3A4 und pH: Inhibitoren steigern, Induktoren senken die Exposition; Säurehemmer mindern die Resorption basischer TKI wie Erlotinib.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Überblick
Tyrosinkinase-Inhibitoren (TKI) sind oral verfügbare Small Molecules. Sie hemmen die intrazelluläre Kinasedomäne von Rezeptor-Tyrosinkinasen (EGFR, ALK, VEGFR, KIT) oder Nicht-Rezeptor-Tyrosinkinasen (BCR-ABL, BTK), meist kompetitiv zu ATP. Sie wirken dort, wo eine aktivierte Kinase das Tumorwachstum treibt (Grundlagen: Tumorentstehung, Prinzipien der Tumortherapie).
Die INN enden auf -tinib. Kinasehemmer anderer Spezifität haben eigene Seiten (Serin/Threonin-Kinase-Inhibitoren, JAK-Inhibitoren). Geordnet wird nach der Zielkinase:
| Ziel | Vertreter | Hauptindikation |
|---|---|---|
| BCR-ABL, KIT | Imatinib | CML, Ph⁺-ALL, GIST |
| EGFR | Erlotinib, Osimertinib | NSCLC mit aktivierender EGFR-Mutation |
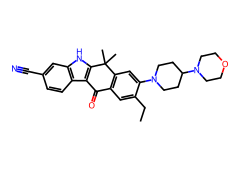
| ALK | Alectinib | NSCLC mit ALK-Fusion |
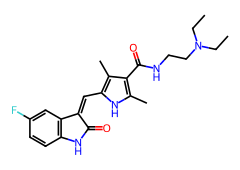
| VEGFR (Multikinase) | Sunitinib | Nierenzellkarzinom, GIST |
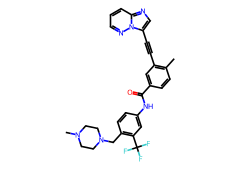
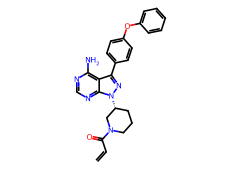
| BTK | Ibrutinib | CLL, Mantelzelllymphom |
Prototyp ist Imatinib, das die BCR-ABL-getriebene CML zu einer meist gut kontrollierbaren chronischen Erkrankung gemacht hat.
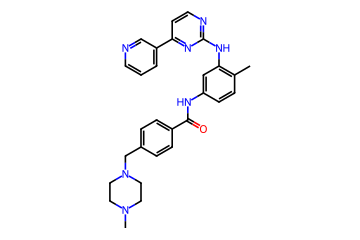
- Prinzip: Typ-II-Inhibitor von BCR-ABL, KIT und PDGFR, fixiert die inaktive Kinasekonformation.
- Kinetik: oral nahezu vollständig bioverfügbar, mit einer Mahlzeit und Wasser einnehmen (Magenreizung), CYP3A4 → aktiver N-Desmethyl-Metabolit.
- Einsatz: Ph⁺-CML, Ph⁺-ALL, KIT-positiver GIST.
- Besonderheit: Flüssigkeitsretention mit periorbitalen Ödemen, Muskelkrämpfe; Resistenz durch die Mutation T315I.
Vertreter
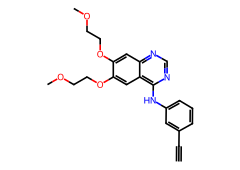
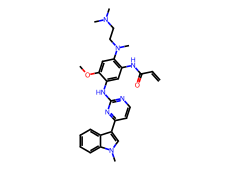
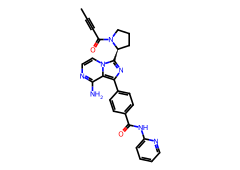
Die Vertreter unterscheidet man zuerst nach der Zielkinase, innerhalb eines Ziels nach Generation (welche Resistenzmutation abgedeckt wird, ZNS-Gängigkeit) und Bindungsart (reversibel oder kovalent). Gemeinsam sind orale Gabe, Abbau über CYP3A4 und ein Profil aus On-Target-UAW.
Wirkmechanismus
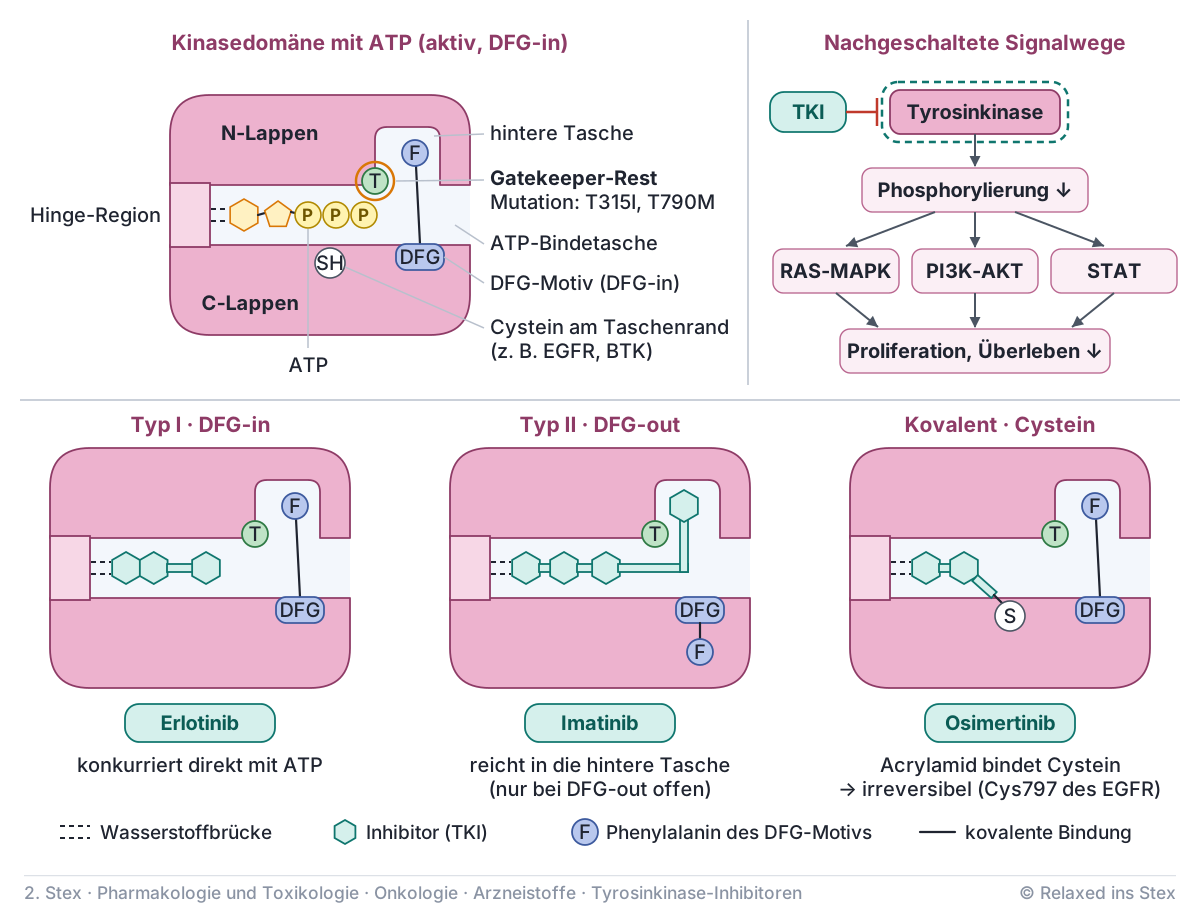
Tyrosinkinasen übertragen das γ-Phosphat von ATP auf Tyrosinreste, Rezeptor-Tyrosinkinasen nach ligandeninduzierter Dimerisierung zunächst auf sich selbst. TKI besetzen die ATP-Bindetasche zwischen N- und C-Lappen: Ein heteroaromatischer Kern (Chinazolin bei Erlotinib, Pyrimidin bei Imatinib) bildet wie Adenin Wasserstoffbrücken zur Hinge-Region. Das blockiert die Phosphorylierung nachgeschalteter Wege (RAS-MAPK, PI3K-AKT, STAT), die Tumorzelle verliert Proliferations- und Überlebenssignale.
Nach der Bindungsart unterscheidet man:
- Typ-I-Inhibitor: bindet die aktive Konformation (DFG-in) und konkurriert direkt mit ATP, z. B. Erlotinib, Dasatinib.
- Typ-II-Inhibitor: bindet die inaktive Konformation (DFG-out) und reicht in eine angrenzende hydrophobe Tasche, die nur dort offen ist; oft selektiver, weil diese Konformation weniger konserviert ist, z. B. Imatinib, Ponatinib.
- Kovalenter Inhibitor: ein Acrylamid als Michael-Akzeptor reagiert nach reversibler Bindung mit einem Cystein am Taschenrand → irreversibel, die Wirkung endet erst mit der Neusynthese der Kinase (Osimertinib an Cys797 des EGFR, Ibrutinib an Cys481 der BTK).
Unter Therapie selektiert der Tumor Mutationen, die die Bindung stören. Neue Generationen sind gezielt gegen diese Resistenzmutationen entwickelt.
Austausch des Aminosäurerests am Eingang der hinteren Tasche der ATP-Bindestelle (T315I bei BCR-ABL, T790M beim EGFR). Die größere Seitenkette behindert den Inhibitor sterisch oder erhöht die ATP-Affinität, sodass ATP ihn verdrängt.
Antwort anzeigen
Threonin 315 bildet über seine OH-Gruppe eine Wasserstoffbrücke zu Imatinib und lässt Platz für den Zugang zur hinteren Tasche. Isoleucin hat keine OH-Gruppe und ist sperriger: Die Brücke fehlt, Imatinib kollidiert sterisch. Ponatinib führt mit einer starren Ethinylbrücke an der Isoleucin-Seitenkette vorbei und bindet trotzdem die DFG-out-Konformation.
Wirkungen und Anwendung
TKI wirken antiproliferativ und proapoptotisch, VEGFR-Hemmer zusätzlich antiangiogen. Der Nutzen hängt daran, dass die Zielkinase tatsächlich der Treiber ist.
- Biomarker-gesteuert: Einsatz erst nach molekularem Nachweis der Alteration (BCR-ABL, EGFR-Mutation, ALK-Fusion).
- CML: Imatinib und Folgegenerationen, Verlaufskontrolle über die BCR-ABL-Transkriptmenge (PCR).
- NSCLC: EGFR-Mutation → Osimertinib, Erlotinib heute nachrangig; ALK-Fusion → Alectinib.
- Nierenzellkarzinom, GIST: Sunitinib über VEGFR (antiangiogen) und KIT.
- CLL, Mantelzelllymphom: Ibrutinib unterbricht das B-Zell-Rezeptor-Signal.
- Außerhalb der Onkologie: Nintedanib (VEGFR, FGFR, PDGFR) bremst bei Lungenfibrose den Lungenfunktionsverlust, Fostamatinib (SYK) wirkt bei therapieresistenter Immunthrombozytopenie.
- Adhärenz: orale Dauertherapie über Jahre; ausgelassene Einnahmen fördern Resistenz und Rezidiv.
Kein Treiber, kein TKI: Der Hemmstoff wirkt nur gegen die Kinase, von der der Tumor abhängt.
Pharmakokinetik
Alle TKI werden oral gegeben und überwiegend hepatisch eliminiert. Die Unterschiede liegen in Resorption und Verteilung.
- Nahrung: substanzspezifisch; Erlotinib nüchtern (Mahlzeit erhöht die Exposition deutlich), Imatinib und Alectinib mit einer Mahlzeit, Osimertinib unabhängig.
- pH-abhängige Resorption: viele TKI sind schwache Basen, die nur im sauren Magen gut löslich sind (Erlotinib, Dasatinib, Nilotinib) → Interaktion mit Säurehemmern.
- CYP3A4: Hauptweg fast aller TKI; Ibrutinib mit ausgeprägtem First-Pass-Effekt, daher besonders empfindlich. Erlotinib zusätzlich über CYP1A2, Rauchen senkt die Spiegel.
- ZNS-Gängigkeit: Osimertinib und Alectinib (kein P-gp-Substrat) erreichen das Gehirn und wirken bei Hirnmetastasen, Erlotinib kaum.
Unerwünschte Wirkungen
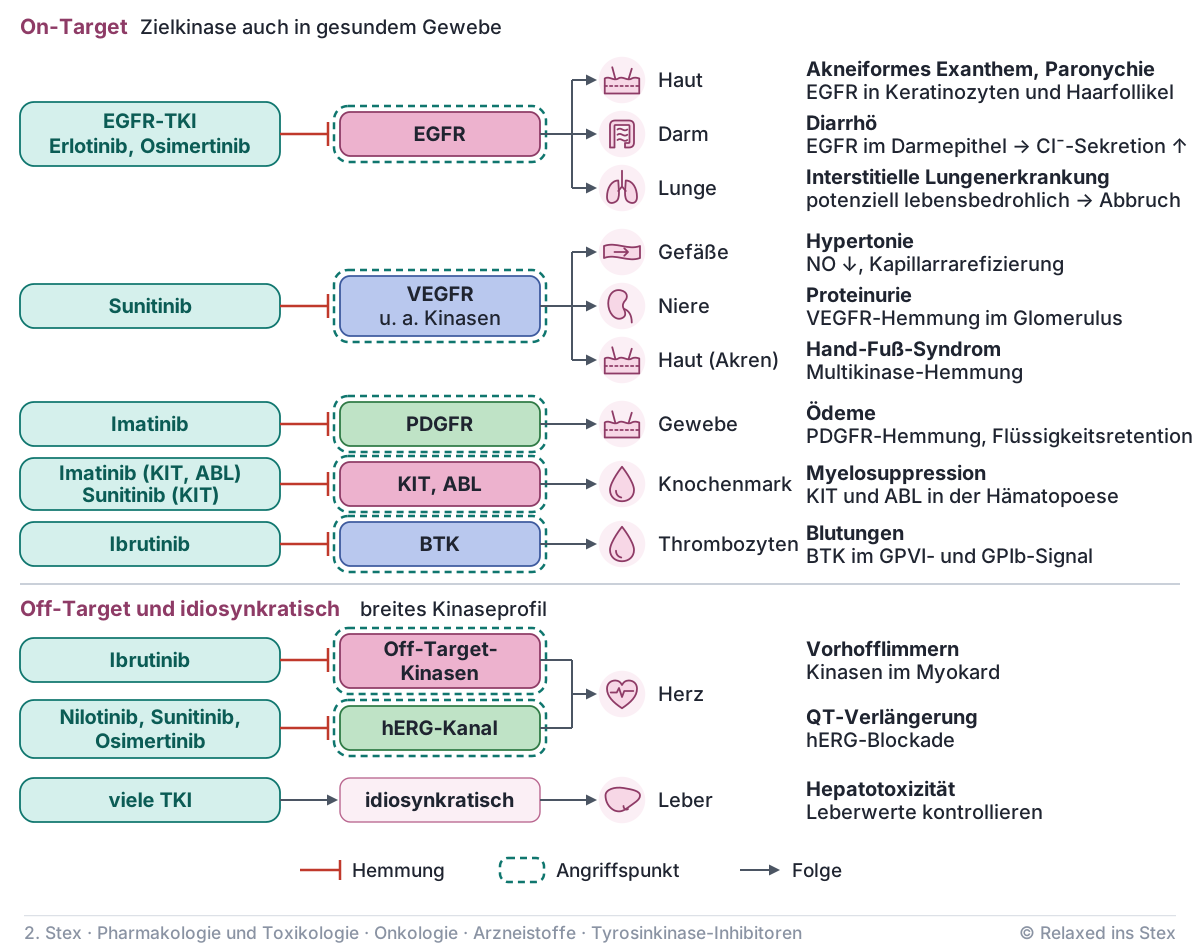
Die meisten UAW sind On-Target, weil die Zielkinase auch in gesundem Gewebe arbeitet. Je breiter das Kinaseprofil, desto mehr Off-Target-UAW kommen hinzu.
| UAW | warum | |
|---|---|---|
Haut |
Akneiformes Exanthem, Paronychie | EGFR in Keratinozyten und Haarfollikel |
Magen-Darm |
Diarrhö | EGFR im Darmepithel → Cl⁻-Sekretion ↑ |
Atmung |
Interstitielle Lungenerkrankung | selten, potenziell lebensbedrohlich → Abbruch |
Gefäße · Niere |
Hypertonie, Proteinurie | VEGFR-Hemmung → NO ↓, Kapillarrarefizierung |
Haut |
[Hand-Fuß-Syndrom](../antimetaboliten/index.qmd) | Multikinase-Hemmung in der Haut der Akren |
Gefäße |
Ödeme | PDGFR-Hemmung, Flüssigkeitsretention |
Blut |
Myelosuppression | KIT und ABL in der Hämatopoese |
Blut |
Blutungen | BTK im GPVI- und GPIb-Signal der Thrombozyten |
Herz |
Vorhofflimmern | Off-Target-Kinasen im Myokard |
Herz |
QT-Verlängerung | hERG-Blockade (Off-Target) |
Leber |
Hepatotoxizität | meist idiosynkratisch → Leberwerte kontrollieren |
Kontraindikationen und Wechselwirkungen
Fast alle Wechselwirkungen folgen aus CYP3A4-Abbau und pH-abhängiger Löslichkeit (Grundlagen: Arzneimittelwechselwirkungen).
- Starke CYP3A4-Inhibitoren (Clarithromycin, Itraconazol, Ritonavir, Grapefruit): Exposition ↑ → Toxizität; bei Ibrutinib auch moderate Inhibitoren wie Verapamil und Diltiazem relevant.
- CYP3A4-Induktoren (Rifampicin, Carbamazepin, Phenytoin, Johanniskraut): Exposition ↓ → Wirkverlust, der wie eine Resistenz aussieht.
- Säurehemmer: Protonenpumpeninhibitoren und H2-Blocker senken die Resorption pH-abhängiger TKI; bei Osimertinib unproblematisch.
- QT-verlängernde Arzneistoffe (Klasse-III-Antiarrhythmika, Makrolide, Antipsychotika, Methadon): additiv; K⁺ und Mg²⁺ kontrollieren.
- Schwangerschaft: kontraindiziert (embryotoxisch), wirksame Verhütung nötig.
Ibrutinib stört selbst die Thrombozytenfunktion. Mit Antikoagulanzien oder Thrombozytenaggregationshemmern steigt das Risiko schwerer Blutungen; Vitamin-K-Antagonisten meiden, alles andere nur nach strenger Abwägung.
Ein Patient mit EGFR-mutiertem NSCLC nimmt seit Monaten Erlotinib. Er bringt ein neues Rezept über Pantoprazol wegen Sodbrennen.
- Welches Problem sehen Sie?
- Was schlagen Sie dem Arzt vor?
Lösung anzeigen
- Erlotinib ist eine schwache Base und löst sich nur im sauren Milieu gut. Ein PPI hebt den Magen-pH dauerhaft an, die Resorption sinkt deutlich, ein Wirkverlust droht. Die Kombination soll daher vermieden werden.
- Wenn eine Säurehemmung nötig ist, einen H2-Blocker oder ein Antazidum zeitversetzt zu Erlotinib einsetzen, damit zur Einnahme ein saurer Magen vorliegt. Zugleich an die nüchterne Einnahme erinnern und fragen, ob der Patient raucht (CYP1A2-Induktion senkt die Spiegel).
Unterschiede innerhalb der Klasse
Innerhalb der Klasse unterscheiden sich die Vertreter in Selektivität, Generation und im Vergleich zu Antikörpern am selben Target.
- Selektiv vs. Multikinase: Ein Multikinase-Inhibitor wie Sunitinib hemmt bewusst mehrere Kinasen (VEGFR, PDGFR, KIT, FLT3, RET): breitere Wirkung, aber mehr Off-Target-UAW. Selektive TKI wie Osimertinib treffen fast nur ihr Ziel.
- TKI vs. Antikörper: TKI wirken intrazellulär an der Kinasedomäne, oral, mit CYP-Wechselwirkungen. EGFR-Antikörper, HER2-Antikörper und VEGF-Antikörper blockieren extrazellulär Rezeptor oder Ligand, werden infundiert und vermitteln Immuneffekte. Bei NSCLC mit aktivierender EGFR-Mutation wirken TKI, Antikörper haben dort keinen Stellenwert.
Am EGFR zeigt sich das Generationenprinzip:
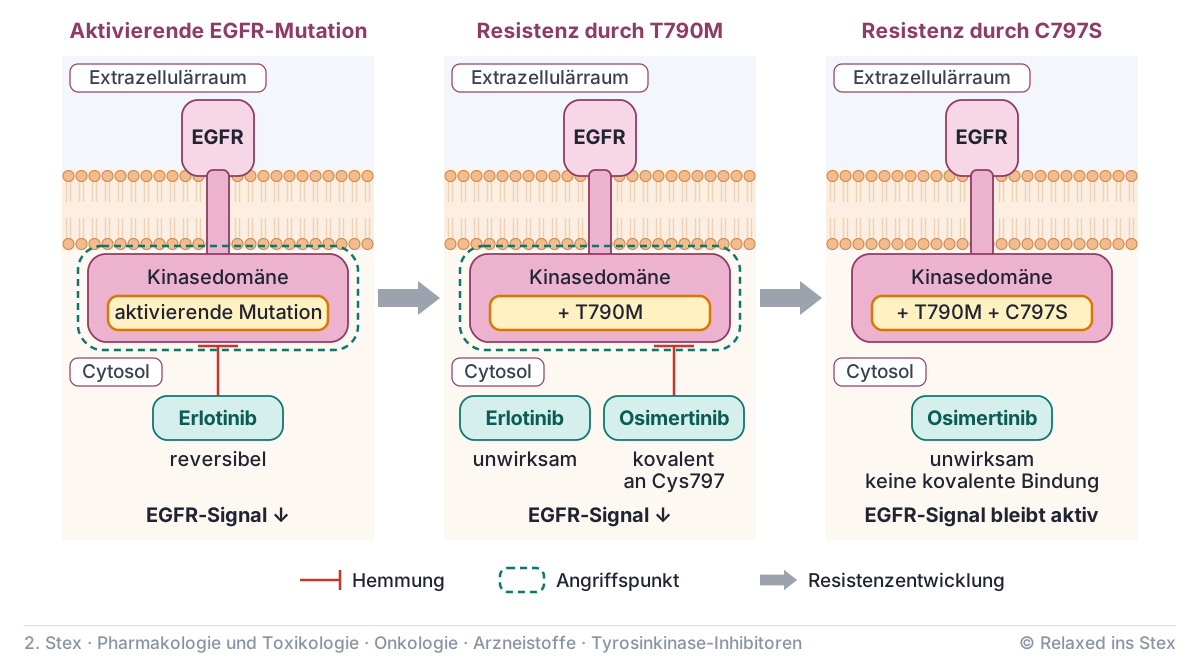
- reversibel, Typ I
- hemmt auch Wildtyp-EGFR → mehr Exanthem, Diarrhö
- unwirksam bei T790M
- kaum ZNS-gängig, pH-abhängig
- kovalent an Cys797
- mutantenselektiv, schont Wildtyp-EGFR
- wirkt bei T790M, Resistenz durch C797S
- ZNS-gängig, pH-unabhängig
Teste dich
Aussage 1
Protonenpumpeninhibitoren senken die Resorption von Erlotinib, weil sich die schwache Base bei höherem Magen-pH schlechter löst.
Erlotinib ist nur im sauren Milieu gut löslich, ein dauerhaft angehobener Magen-pH mindert die Resorption.
Zuordnen
Aussage 3
Die Hypertonie unter Sunitinib ist ein On-Target-Effekt der VEGFR-Hemmung.
VEGFR-Hemmung senkt die endotheliale NO-Bildung und rarefiziert Kapillaren, der Blutdruck steigt.
Aussage 4
Osimertinib bindet kovalent an ein Cystein im EGFR und hemmt ihn dadurch irreversibel.
Die Acrylamidgruppe reagiert als Michael-Akzeptor mit Cys797, die Wirkung endet erst mit der Neusynthese des Rezeptors.
Lückentext
Aussage 6
Ibrutinib wird kaum über CYP3A4 abgebaut, daher ist Clarithromycin unproblematisch.
Ibrutinib hat einen ausgeprägten CYP3A4-abhängigen First-Pass-Effekt. Starke Inhibitoren wie Clarithromycin erhöhen die Exposition stark, schon moderate wie Verapamil sind relevant.
Aussage 7
Typ-II-Inhibitoren wie Imatinib binden die aktive DFG-in-Konformation der Kinase.
Typ-II-Inhibitoren binden die inaktive DFG-out-Konformation und nutzen eine angrenzende hydrophobe Tasche. Die aktive Konformation binden Typ-I-Inhibitoren wie Erlotinib.
Warum?
Aussage 9
Bei Rauchern steigen die Erlotinib-Spiegel, weil Tabakrauch CYP1A2 hemmt.
Tabakrauch induziert CYP1A2, die Erlotinib-Spiegel sinken deshalb bei Rauchern.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.