Immunonkologie
Wie das Immunsystem Tumoren erkennt, wie Tumoren ihm entkommen und wo Immuntherapien ansetzen. Kern sind die Immun-Checkpoints CTLA-4 und PD-1 als physiologische Bremsen der T-Zelle und die Frage, warum ihre Blockade nur bei heißen Tumoren gut wirkt.
Dein roter Faden
- Einordnung: Immunonkologie zielt auf das Immunsystem statt auf die Tumorzelle und kann über das immunologische Gedächtnis langanhaltende Remissionen erzeugen.
- Immunediting: Immunüberwachung selektiert Tumorzellen in Elimination, Equilibrium und Escape; stark immunogen sind Neoantigene, deren Menge die Tumormutationslast widerspiegelt.
- Checkpoints als Bremse: CTLA-4 verdrängt CD28 beim Priming im Lymphknoten, PD-1 hemmt über SHP-2 aktivierte T-Zellen im Gewebe; physiologisch sichern beide die Selbsttoleranz.
- Escape-Mechanismen: Tumoren exprimieren PD-L1 (adaptiv durch IFN-γ), verlieren MHC-I und bauen ein suppressives Mikromilieu aus Tregs, MDSC und TGF-β auf.
- Heiß und kalt: Checkpoint-Blockade wirkt bei T-Zell-reichen Tumoren mit hoher Mutationslast, weil sie nur eine vorhandene Antwort enthemmt.
- Strategien: Checkpoint-Inhibitoren enthemmen, T-Zell-Engager und CAR-T-Zellen erzwingen MHC-unabhängig eine Antwort, Antikörper rekrutieren Fc-Effektoren, Zytokine stimulieren unspezifisch.
- Nebenwirkungsprofil: immunvermittelte Entzündung beliebiger Organe statt Schädigung proliferierender Gewebe wie bei Zytostatika.
Kostenlos weiterlesen mit deinem Relaxed-Konto
Lege dir ein kostenloses Konto an, dann ist das ganze 2. Staatsexamen für dich frei. Kein Abo, keine Zahlungsdaten.
Bitte bestätige zuerst deine E-Mail-Adresse
Wir haben dir einen Link geschickt. Mit bestätigter E-Mail-Adresse liest du hier gleich weiter.
Orientierung
Die Immunonkologie richtet die Therapie nicht gegen die Tumorzelle selbst, sondern gegen das Immunsystem: Sie enthemmt, lenkt oder ersetzt die T-Zell-Antwort, damit diese den Tumor erkennt und zerstört. Damit unterscheidet sie sich grundlegend von Zytostatika, die proliferierende Zellen unspezifisch schädigen, und von Kinasehemmern, die ein Onkogen blockieren.
- Wirkprinzip: indirekt über Immunzellen, die tumorspezifische Antigene erkennen, auch an Metastasen.
- Dauer: Immunologisches Gedächtnis kann bei einem Teil der Patienten langanhaltende Remissionen tragen, auch nach Therapieende.
- Ansprechen: oft verzögert, weil erst eine Immunantwort entstehen muss.
Vorausgesetzt werden MHC-Präsentation und T-Zell-Subtypen aus den Grundlagen der Immunabwehr sowie die Tumorentstehung.
Tumorimmunologie
Das Immunsystem erkennt und beseitigt entartete Zellen fortlaufend (Immunüberwachung). Weil diese Selektion zugleich bestimmt, welche Tumorzellen überleben, spricht man von Immunediting:
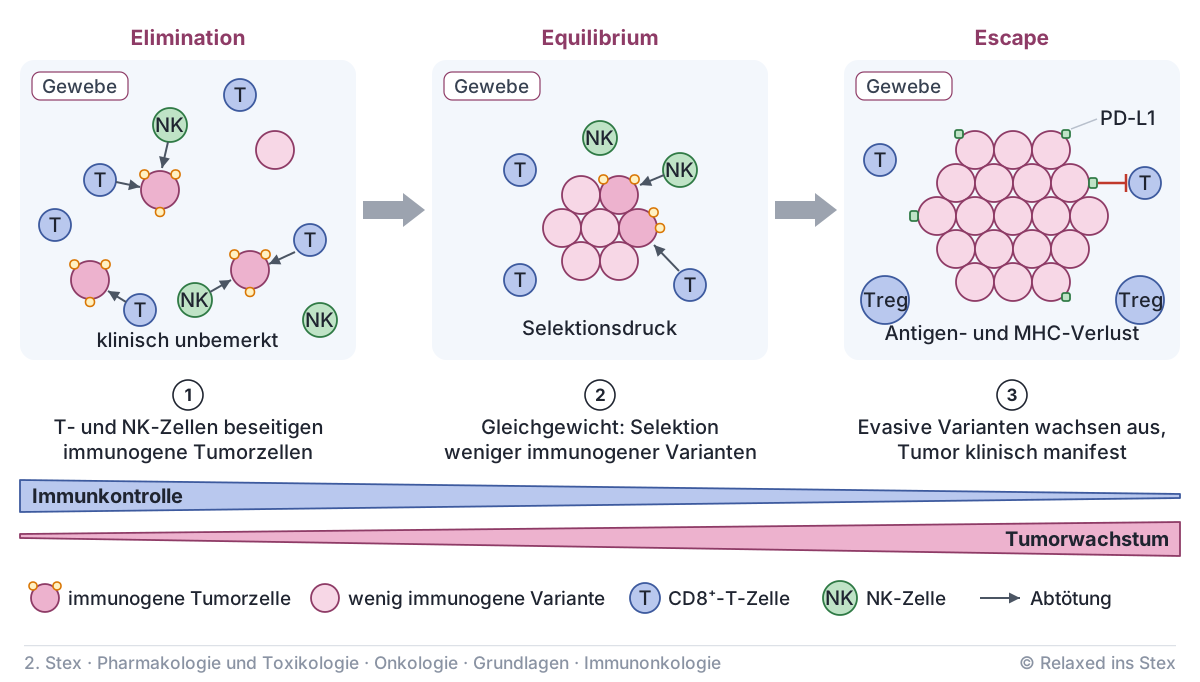
- Elimination: CD8⁺-T-Zellen und NK-Zellen beseitigen immunogene Tumorzellen, klinisch unbemerkt.
- Equilibrium: Das Immunsystem hält den Tumor in Schach; der Selektionsdruck begünstigt weniger immunogene Varianten.
- Escape: Varianten mit Evasionsmechanismen wachsen aus, der Tumor wird klinisch manifest.
Was T-Zellen erkennen, bestimmen die Antigene:
- Tumorassoziierte Antigene: körpereigene, überexprimierte Proteine; schwach immunogen, weil teilweise Toleranz besteht.
- Neoantigene: Peptide aus somatisch mutierten Proteinen, die nur der Tumor trägt; nie im Thymus präsentiert, daher keine zentrale Toleranz und stark immunogen.
- Tumormutationslast (TMB): Zahl somatischer Mutationen je Megabase. Je höher, desto mehr Neoantigene; hoch bei Melanom (UV), NSCLC bei Rauchern und Tumoren mit Mismatch-Reparatur-Defekt (MSI-high). Daher Biomarker für das Ansprechen auf Checkpoint-Blockade.
T-Zell-Aktivierung und Immun-Checkpoints
Eine naive T-Zelle wird nur aktiviert, wenn ihr T-Zell-Rezeptor den Peptid-MHC-Komplex erkennt (Signal 1) und CD28 an CD80/CD86 (B7) der dendritischen Zelle bindet (Signal 2). Fehlt die Kostimulation, wird die T-Zelle anerg. Immun-Checkpoints sind die Gegenspieler dieser Aktivierung.
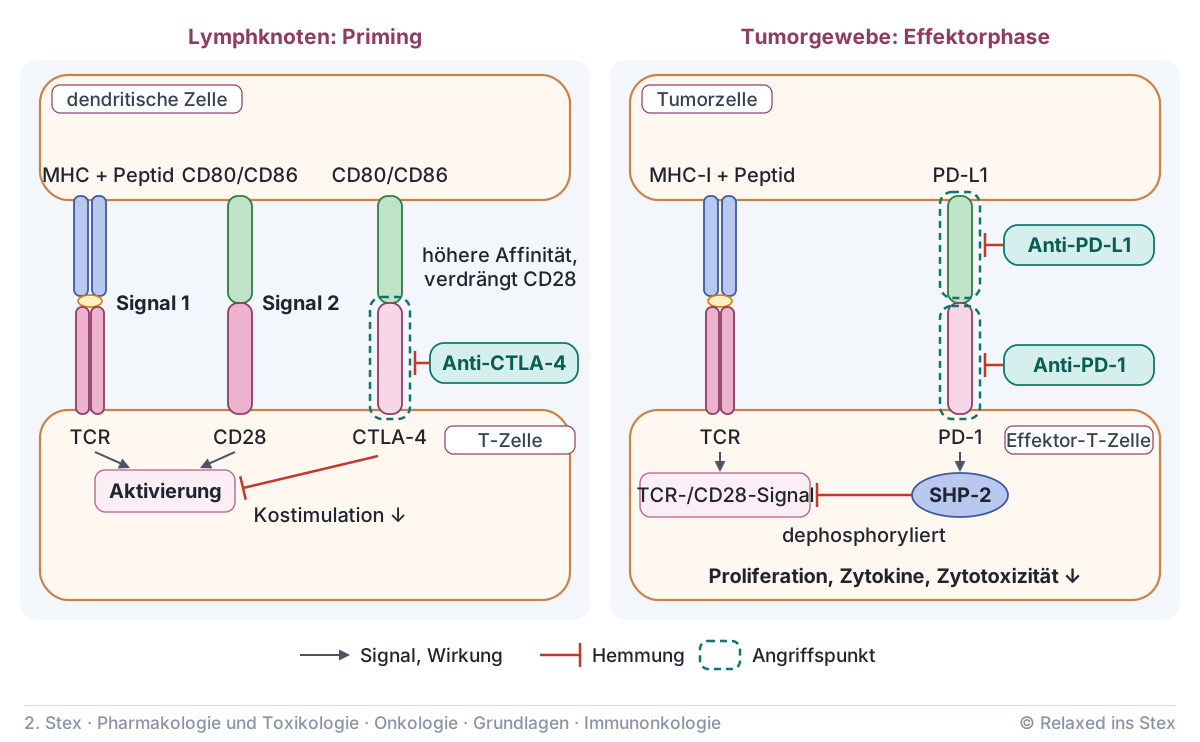
Hemmender Rezeptor auf T-Zellen, der nach Ligandenbindung Aktivierung oder Effektorfunktion begrenzt. Physiologisch sichert er Selbsttoleranz und beendet Entzündungen.
- Phase: Priming im Lymphknoten
- Ligand: CD80/CD86, mit höherer Affinität als CD28
- Mechanismus: verdrängt CD28 kompetitiv und entzieht der präsentierenden Zelle B7 durch Transendozytose
- Zellen: aktivierte T-Zellen, konstitutiv auf Tregs
- Phase: Effektorphase im Gewebe und Tumor
- Liganden: PD-L1 (breit exprimiert, durch IFN-γ induzierbar), PD-L2
- Mechanismus: rekrutiert die Phosphatase SHP-2, die TCR- und CD28-Signale dephosphoryliert → Proliferation, Zytokine, Zytotoxizität ↓
- Zellen: aktivierte, bei Daueraktivierung erschöpfte T-Zellen (Exhaustion)
Beide Bremsen sind physiologisch unverzichtbar: CTLA-4-defiziente Mäuse sterben an Lymphoproliferation mit Autoimmunität, PD-1-Mangel führt zu später, organspezifischer Autoimmunität. Diese Rolle in der peripheren Toleranz erklärt, warum ihre Blockade Autoimmunphänomene auslöst.
Immunevasion des Tumors
Im Escape nutzen Tumoren genau diese Bremsen und formen ein Tumormikromilieu (Stroma, Gefäße, Immunzellen und Botenstoffe um den Tumor), das T-Zellen hemmt.
- PD-L1-Expression: konstitutiv über Onkogen-Signale oder adaptiv, weil das IFN-γ angreifender T-Zellen PD-L1 induziert; der Tumor bremst gezielt die Zellen, die ihn erkennen.
- MHC-I-Verlust: Mutationen von β₂-Mikroglobulin oder der Antigenprozessierung machen den Tumor für CD8⁺-T-Zellen unsichtbar; eine Ursache der Resistenz gegen Checkpoint-Blockade.
- Suppressive Zellen: regulatorische T-Zellen (Tregs), myeloide Suppressorzellen (MDSC) und M2-Makrophagen hemmen Effektor-T-Zellen.
- Botenstoffe: TGF-β, IL-10, VEGF und Tryptophanabbau durch IDO wirken immunsuppressiv.
Nach dem Infiltrat unterscheidet man zwei Pole:
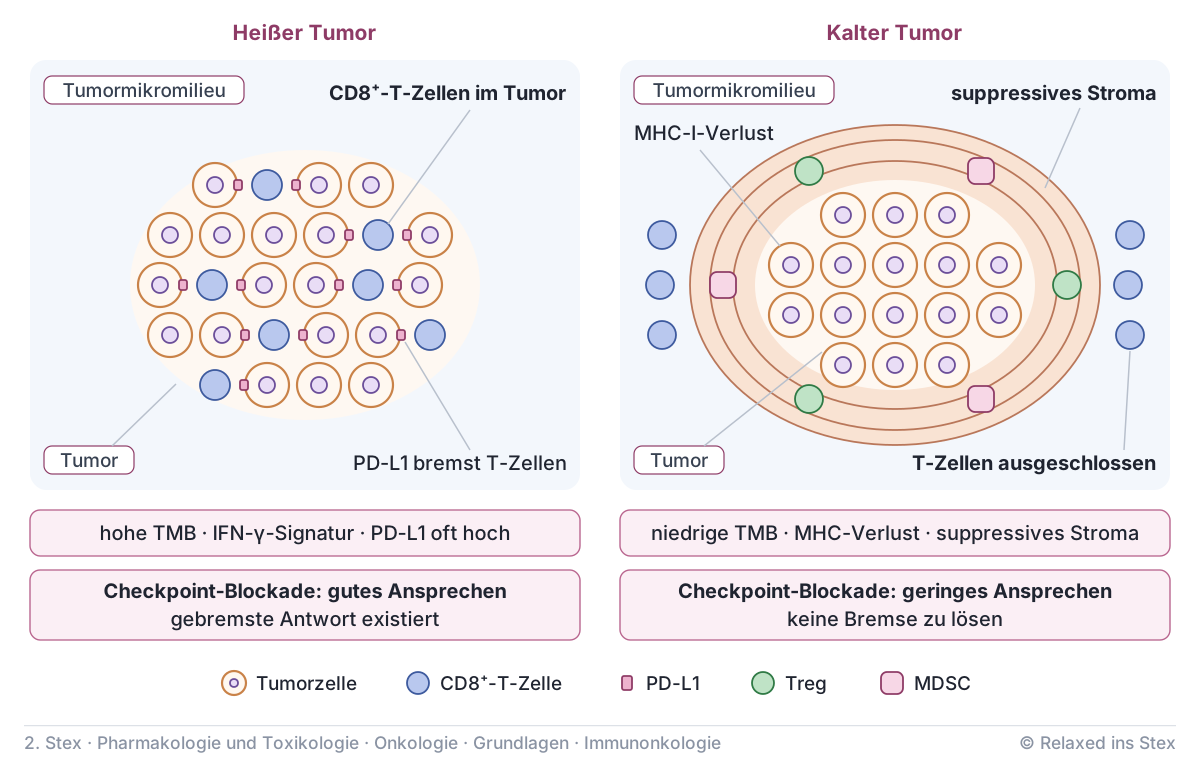
- Infiltrat: viele CD8⁺-T-Zellen im Tumor
- Merkmale: hohe TMB, IFN-γ-Signatur, PD-L1 oft hoch
- Checkpoint-Blockade: gutes Ansprechen, weil eine gebremste Antwort existiert
- Infiltrat: kaum T-Zellen oder am Rand ausgeschlossen
- Merkmale: niedrige TMB, MHC-Verlust, suppressives Stroma
- Checkpoint-Blockade: geringes Ansprechen, weil keine Bremse zu lösen ist
Antwort anzeigen
UV-Strahlung hinterlässt im Melanom eine hohe Mutationslast, also viele Neoantigene, gegen die T-Zellen bereits infiltrieren; der Tumor ist heiß und hält sie über PD-L1 in Schach. Checkpoint-Inhibitoren lösen diese Bremse. Das Pankreaskarzinom hat meist wenige Mutationen und ein dichtes, suppressives Stroma, das T-Zellen ausschließt. Ohne vorbestehende Antwort gibt es nichts zu enthemmen.
Pharmakologische Angriffspunkte
Die Strategien enthemmen eine vorhandene Antwort, erzwingen eine neue oder rekrutieren angeborene Effektoren.
| Angriffspunkt | Prinzip | Klasse (Beispiel) |
|---|---|---|
| PD-1 / PD-L1 | Bremse der Effektorphase lösen | Checkpoint-Inhibitoren (Pembrolizumab, Nivolumab; Atezolizumab) |
| CTLA-4 | Priming verstärken | Checkpoint-Inhibitoren (Ipilimumab) |
| CD3 + Tumorantigen | T-Zelle MHC-unabhängig an Tumorzelle koppeln | Bispezifische Antikörper (Blinatumomab: CD19 × CD3) |
| Tumorantigen über chimären Antigenrezeptor | eigene T-Zellen ex vivo umprogrammieren | CAR-T-Zellen (gegen CD19, BCMA) |
| Fc-Rezeptoren, Komplement | NK-Zellen, Makrophagen, Komplement an die Tumorzelle lenken | Monoklonale Antikörper (Rituximab gegen CD20) |
| Zytokinrezeptoren | Immunzellen unspezifisch stimulieren | Immunstimulanzien (Interferon-α, Interleukin-2) |
T-Zell-Engager und CAR-T-Zellen erkennen Oberflächenantigene ohne MHC. Sie umgehen so den MHC-Verlust und schaffen Effektorzellen auch dort, wo keine Antwort bestand.
Aus dem Prinzip folgt ein anderes Nebenwirkungsprofil als bei Zytostatika:
- Zytostatisch: Schäden an schnell proliferierenden Geweben (Knochenmark, Schleimhaut, Haarfollikel), an den Zyklus gebunden.
- Immunvermittelt: Entzündung prinzipiell jedes Organs durch enthemmte T-Zellen, oft verzögert und auch nach Therapieende; Details bei den Checkpoint-Inhibitoren, die Zytokinfreisetzung bei den bispezifischen Antikörpern.
Teste dich
Aussage 1
Bispezifische T-Zell-Engager erkennen die Tumorzelle unabhängig von der MHC-Präsentation.
Sie koppeln CD3 der T-Zelle direkt an ein Oberflächenantigen der Tumorzelle und umgehen so einen MHC-Verlust.
Aussage 2
Kalte Tumoren sprechen typischerweise besser auf eine Checkpoint-Blockade an als heiße.
Umgekehrt: Heiße, T-Zell-reiche Tumoren sprechen besser an, weil dort eine gebremste Antwort existiert, die sich enthemmen lässt.
Reihenfolge
Warum?
Aussage 5
PD-1 entfaltet seine hemmende Wirkung vor allem in der Priming-Phase im Lymphknoten.
Das gilt für CTLA-4. PD-1 wirkt in der Effektorphase im peripheren Gewebe und im Tumor auf bereits aktivierte T-Zellen.
Zuordnen
Aussage 7
IFN-γ aus angreifenden T-Zellen senkt die PD-L1-Expression der Tumorzellen.
IFN-γ induziert PD-L1 (adaptive Resistenz). Der Tumor bremst damit gezielt die T-Zellen, die ihn erkennen.
Lückentext
Aussage 9
CTLA-4 bindet CD80/CD86 mit höherer Affinität als der kostimulatorische Rezeptor CD28.
Durch die höhere Affinität verdrängt CTLA-4 CD28 kompetitiv und dämpft so die Kostimulation beim Priming.
Aussage 10
Neoantigene sind stark immunogen, weil sie nie im Thymus präsentiert wurden und daher keine zentrale Toleranz gegen sie besteht.
Sie entstehen aus somatisch mutierten Proteinen, die nur der Tumor trägt.
Prüferin fragt
Fehler entdeckt oder eine Idee? Wir verbessern die Inhalte laufend. Melde es uns gerne über dieses Formular ❤️
Teile der Inhalte wurden mithilfe von KI-Systemen erstellt und werden fortlaufend redaktionell geprüft. Trotz Sorgfalt können Fehler enthalten sein. Wichtige Informationen bitte anhand offizieller Quellen prüfen. Relaxed ins Stex ist ein unabhängiges Angebot und steht in keiner Kooperation mit dem IMPP. Das Angebot ist weder vom IMPP autorisiert noch mit diesem verbunden.